先问几个所有药企质量负责人和车间主任最扎心的问题:您车间这批产品,领了多少张批生产记录?回收到了多少张?缺的那几张在哪个人手里?打印出来的空白记录,有没有人复印了留着私用?批记录审核发现缺页、错填、代签,QA是逐页核对出来的,还是"大概没问题"签放行的?飞行检查来了,你要花几天把几年的记录台账、收发平衡表、销毁记录翻出来应检?如果您的答案是:靠人盯、靠纸记、靠签字确认、靠检查前突击整理。那你的记录管理,其实一直在"带病运行"。
很多传统制药企业的现状是:空白记录随便领、复印不受控、回收靠催、平衡靠手工Excel、补领没审批、归档靠纸箱、迎检靠熬夜。看似每天都在正常生产、正常出记录,实则收发不平衡、过程不闭环、数据不可靠、检查必中招。而从纸质记录完全切换为电子记录在进行资金投入提高信息化水平的同时还要考验团队的管理水平能否跟得上。笔者认为传统药企未来将有一个至少不少于10年的纸质记录与电子记录并存的过渡期。
今天我就从行业监管、企业痛点、管理方案、投入产出四个维度,帮所有药企老板、质量负责人、生产负责人彻底理清:传统药企的纸质记录管理,到底该怎么升级?
一、行业监管:记录管理,早已不是"守不守得住"的问题
过去很多企业认为:记录嘛,就是车间的表格,写完、签完、收起来就行。但GMP法规对"记录"的定义,从来不是这么轻松。

1. 新版GMP对记录的要求,细到每一页
《药品生产质量管理规范(2010年修订)》对记录有着明确到近乎苛刻的要求:
与规范有关的每项活动均应当有记录,以保证生产、质量控制和质量保证活动可以追溯;
记录应当及时填写、内容真实、字迹清晰、不易擦除;
记录不得撕毁和任意涂改,更改处应当签注姓名和日期,并使原有信息仍可辨认;
每批药品应当有完整的批记录,至少保存至药品有效期后一年;
文件的分发、撤销、复制、销毁均应有记录——这意味着,一张空白记录纸的领用、发放、回收,本身就是受控行为。
一句话:在GMP的世界里,记录不是"纸",是"法定证据"。
2. 数据可靠性(ALCOA+)核查成为检查重点
近几年的飞行检查、注册核查、客户审计,重点早已从"最终报告"前移到"原始记录":可追溯(Attributable)、清晰(Legible)、同步(Contemporaneous)、原始(Original)、准确(Accurate),外加完整、一致、持久、可得。原始记录缺失、补填无痕、誊抄不附原件——任何一条都足以触发缺陷项,轻则整改,重则影响合规资质。
3. 纸质记录失控 = 最大的合规敞口
对于仍以纸质记录为主的药企,监管审查最常命中的恰恰是纸质环节:记录打印复印不受控导致数据准确性存疑、记录回收不及时导致完整性无法保证、收发不平衡导致"纸上有一批产品找不到记录"。纸质记录管理,是很多企业质量体系里最大、最敞、最经不起查的那一环。
二、企业痛点:你的记录管理,中了几条?
不用纠结企业大小、剂型多少,只要命中2条以上,记录管理就必须动手术:
1. 空白记录"发出去容易,收回来难"
记录打印、领取靠人工登记,领了多少、用了多少、废了多少,账上说不清;
打印机和复印机不受控,多余空白记录随意复制,数据准确性、完整性从源头就没了保证;
回收靠车间自觉、靠QC催,回收及时性得不到保证,缺页、滞留成为常态。
2. 收发平衡靠手工,平衡表本身就是风险
收发平衡用Excel手工做,核对全靠人眼,一张记录的去向要问三四个人;
补领记录没有审批流程,"丢了就再领一份",原记录去向成了无头案;
为了规避管理难度,索性只管批记录、不管辅助记录,选择性受控等于全不受控。
3. QA审核全靠逐页翻,人力烧不起
批记录回收后,QA要人工逐页核对流水码、逐项查数据,一份批记录几百页;
关键数据(收率、投料量、检验结果)靠人眼摘录,异常发现靠运气;
检查来临前,全部门熬夜补台账、整档案、抄摘要。
4. 记录与文件、档案脱节
批记录归档靠纸箱上架,想查某个批次的关键参数,要人工翻档;
记录与工艺规程、质量标准版本不关联,追溯一次费时费力。
5. 管理全靠"记录员"这个人
流程跑得通,靠的是几个熟手记录管理员的个人经验;
人一离职、一休假,记录收发立刻乱套。
6. 效率低下、成本隐性增长
每个生产基地养着一支记录管理队伍:打印、登记、发放、回收、核对、归档,全人工;
看不见的人工成本、迎检成本、返工风险成本,逐年累积。
三、解题思路:让每一张记录,从"生"到"归"全程受控
针对上述痛点,杭州晨科软件(深耕行业18年、服务客户五千余家)推出晨科DRAMS文件记录档案管理系统,其中记录管理模块专门解决传统药企纸质记录"管不住、追不着、核不动"的问题。系统的思路很简单:把记录的每一张纸,都纳入数字化的闭环管控。
1. 生产计划驱动,批记录全流程闭环
系统与第三方业务系统对接,自动接收生产计划,由生产计划直接驱动批记录业务:
批记录模版 → 领取打印 → 批记录发放 → 完成确认 → 批记录上交 → 批记录回收 → 批记录补领 → 收发平衡 → 批记录查询
发放多少张、回收多少张、补领哪几张、谁经手、什么时间,系统全程留痕。收发平衡不再是月底人工凑数,而是系统实时自动计算——多一张少一张,当天就看得见。
2. 辅助记录一并纳管,消灭"选择性受控"
批生产记录之外,清洁记录、设备使用记录、温湿度记录等辅助记录同样通过系统管理:辅助包清单按生产需求自动配齐,领取、打印、回收、平衡全流程与批记录同一套管控逻辑,并支持实时扫码平衡——扫码即登记,平衡零延迟。从此不再"管得过来的才管",而是所有记录一视同仁、全面受控。
3. AI+记录平衡与辅助审核,QA审核提效利器
这是系统最具突破性的部分:
自动回收平衡:记录回收后高速扫描,系统自动识别每页流水码(补领记录流水码与原始页不重复且自动关联),自动完成回收平衡核对,并列出缺页清单供QA重点核查、决定退回或放行;
AI辅助审核:系统对扫描后的记录进行关键数据提取与预处理,自动生成异常数据清单,QA从"逐页大海捞针"变成"按清单精准复核",审核效率与准确率双双提升;
手写识别(OCR):手写文字准确识别,识别内容可灵活应用于文件命名、表格创建、数据填写等场景;
电子化保管:纸质记录扫描为电子档案,减少纸质档案流转损耗,延长保管寿命,同时为后续的数据分析、追溯查询提供支撑。

4. 与文件管理、档案管理一体化打通
记录不是孤岛。系统将GMP体系下的文件、记录、档案、库房管理流程集成:批记录审核完成后线上流转归档,与工艺规程、质量标准等文件版本关联,配合档案借阅、全文检索,一次搜索直达目标批次——文件档案一体化,追溯不再翻纸箱。

四、投入产出:这笔账,很多企业没算过
不少企业觉得:记录管理靠人工也能凑合,上系统是花钱。但真实成本账是这样的:
1. 人力成本直接下降
以实际落地经验测算,系统上线后:
记录管理效率提高90%;
每个生产基地可减少记录管理人员6-10人,节省人力成本60-100万元/年/基地;
AI辅助审核上线后,记录管理人员还可进一步精简。
2. 迎检成本大幅压缩
迎检效率提高95%:收发平衡、销毁记录、归档台账全部系统留痕、一键调取,检查来临不再全员熬夜;
数据可靠性经得起溯源核查,规避缺陷项、整改项带来的隐性损失。
3. 合规风险实质性收敛
记录打印、复印、领用、回收、补领、销毁全程受控留痕,杜绝空白记录体外循环;
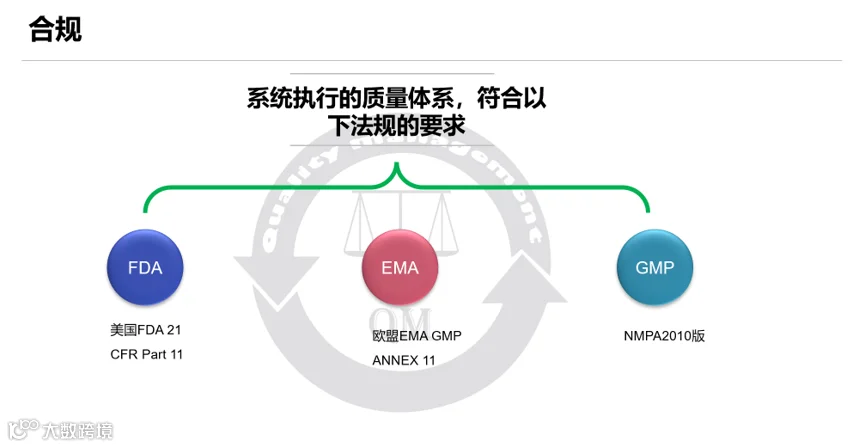
符合NMPA 2010版GMP要求,并符合美国FDA 21 CFR Part 11、欧盟EMA GMP Annex 11的合规框架;
系统按GAMP 5指南提供完整CSV验证交付(验证主计划、IQ/OQ/PQ方案与报告、需求追溯矩阵等15项验证文件),验证资料齐备,审计无忧。
4. 成熟度经过大企业验证
该系统已在四川科伦药业下属原料药、基药、大输液、针剂等不同业态的8个生产基地成功上线,并服务于北京市药品检验研究院等机构,覆盖文件起草、发布、复审、升版、分发、回收、归档、保管、利用的文件档案全生命周期——成熟性和延展性经过多业态、多基地的实际检验。
对于不同规模的企业,系统支持按需选配模块、灵活组合,中小药企低成本起步,集团型企业多基地推广,投入可控、见效明确。
五、结语:记录管得住,质量才站得稳
不是因为跟风才要升级记录管理,是因为人工管理的上限,撑不起GMP合规的下限。
批记录是药品的"身份证",收发平衡是质量体系的"体检表"。小企业靠人盯或许还能撑一阵,但凡有两条生产线、两个基地,记录管理就一定靠系统管。越早上线:收发越平衡、审核越轻松、迎检越从容、追溯越可靠。
不要等到飞行检查开出缺陷、客户审计丢掉订单,才想起给记录管理补课。对制药企业来说,记录数字化不是锦上添花——是合规刚需、降本刚需、溯源刚需。
晨科DRAMS:让每一张记录来去有踪,让每一次检查从容落地
关于晨科软件
杭州晨科软件技术有限公司,2008年成立,高新技术企业,深耕文件档案数字化18年,专注DRAMS文件记录档案管理系统、企业档案管理系统、数字化管控平台研发实施,服务客户五千余家,覆盖制药、政务、制造、金融等多个行业,以成熟产品、驻厂实施、CSV验证、终身服务,助力企业文件档案管理数字化转型。
400-6990-220