重测序是动植物群体遗传研究里最常用的技术之一。SNP、Indel这类"小变异"靠中高深度的二代测序就能稳定捕获,但碰上结构变异(SV)和拷贝数变异(CNV)这类"大变异",单凭短读长往往看不清断点、读不出全貌。
三代长读长补上了这个缺口,而"二代+三代"联合方案把两者优势合二为一,让从单个碱基到整段染色体的变异都能被准确识别。

二代重测序:精度为王
Illumina、T7等二代平台单read长度通常在150 bp左右,但单碱基准确率高(Q30占比普遍超过95%),在30×以上测序深度下,SNP和Indel的检测灵敏度和准确度都接近金标准。遗传图谱、BSA、GWAS、群体进化分析里大量的SNP标记,至今仍以二代数据为主力。
短板同样明显:碰到复杂重复区、大的插入/缺失/倒位时,短read无法跨越,比对和拼装都会"断片",SV断点难以精确定位。
三代重测序:长度制胜
PacBio、ONT、Cyclone等三代平台单read平均长度10–15 kb,最长可达Mb级别,天然适合跨越重复区域、复杂结构和高GC区。5–20×深度下就能找回全基因组80%以上的SV信息,断点位置可直接"读"出,不必依赖拼接或推断。但三次测序由于其碱基识别方案的不同,其和二代测序产生的测序错误具有明显的差异。
2+3联合:精度与广度兼得
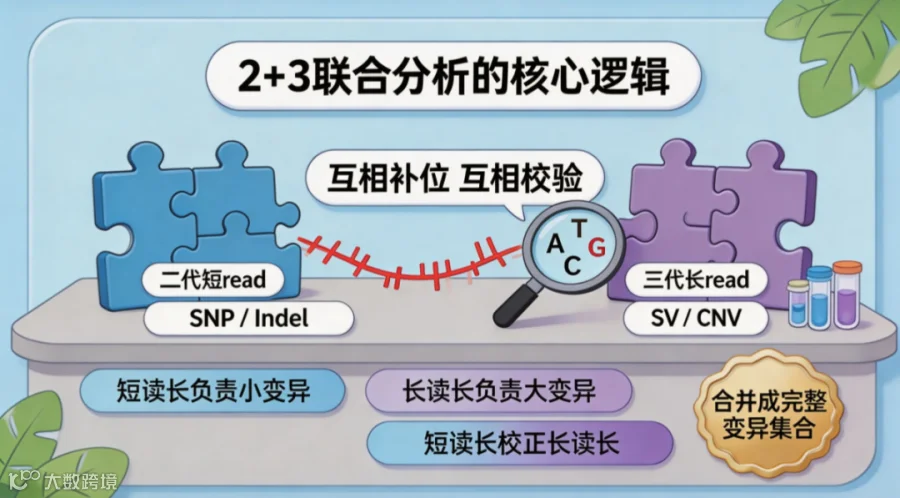
"2+3"联合分析的核心思路,是让二代数据和三代数据互相补位、互相校验:二代负责SNP和Indel,三代负责SV和CNV,二代短read再去校正三代长read,最终合并出一套完整的变异集合。常见的测序策略是"30×三代+30×二代",在灵敏度和成本之间取平衡的高性价比组合。
01
应用案例1:2+3 锁定 1.7 Mb 倒位:蟠桃为何是"扁"的
"大变异"在群体进化和性状解析中往往扮演关键角色。中科院武汉植物园韩月彭团队在Plant Biotechnology Journal发表的研究里,对蟠桃品种"124蟠"进行三代+二代联合重测序(PacBio约10×、subreads平均长度11.3 kb),结合二代纠错后在6号染色体S位点下游鉴定到一段1.7 Mb的染色体倒位。后续在3个F1分离群体和1个自然群体中分型,发现所有圆桃都是H1/H1纯合,扁桃为H1/H2——1.7 Mb倒位与果实扁平表型完全共分离。

图2 蟠桃 6 号染色体 S 位点下游 1.7 Mb 倒位(H1/H2 单倍型)及不同表型样品的分型电泳图
02
应用案例2:2+3 圈定 0.4 Mb 缺失:小麦三雌蕊的分子开关
西华师范大学杨在君教授团队在《Plant Physiology》发表的研究里,对三雌蕊(TP)小麦用Nanopore三代+Illumina二代做全基因组重测序,在2D染色体Pis1定位区间定位出约0.4 Mb缺失+30.8 kb反向重复插入。桥连PCR和FISH验证断点,该SV与三雌蕊性状完全共分离。

图3 小麦 Pis1 定位区间内染色体结构变异的鉴定:Nanopore+Illumina 重测序定位 0.4 Mb 缺失与 30.8 kb 反向重复插入,桥连 PCR 与 FISH 验证断点
选2+3还是单测,取决于研究目标
只关心SNP和small Indel,二代测序足矣;要解析大结构变异或做高质量组装,三代不可替代;既想要SNP/Indel精度,又想拿到完整SV/CNV信息,"二代+三代"联合分析仍是当下最务实的选择。
参考文献
[1] Zhou H, Ma R, Gao L, et al. A 1.7-Mb chromosomal inversion downstream of a PpOFP1 gene is responsible for flat fruit shape in peach[J]. Plant Biotechnology Journal, 2021, 19(1): 192-205.
[2] Guo Y H, Yamamoto N, Wu Y Q, et al. Disclosure of the molecular basis for three-pistil wheat[J]. Plant Physiology, 2026. DOI: 10.1093/plphys/kiag611.