点击蓝字 关注我们


🔴缺陷 1:设施共用与交叉污染控制 —— 属于系统性风险,也是本次最严重的一项
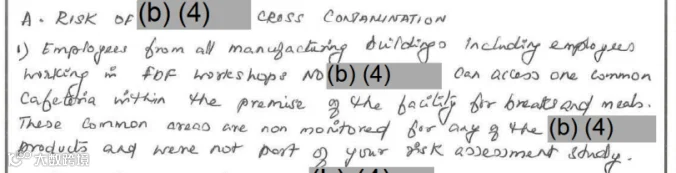
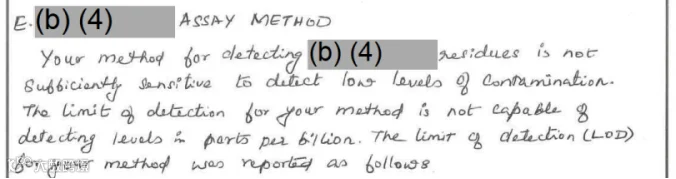
👉问题简述:同一栋建筑内同时生产原料药与制剂,供美国申报的产品区域没有和其他药品实现物理隔离;风险评估 QA130005R4 识别不充分,员工共用食堂这类人员流动交叉节点直接漏掉;车间排风仅 H13 HEPA 过滤后直排,缺少后续去污处理,HEPA 完整性、残留无持续监控;去污溶液没有有效性验证;大部分成品不做专属残留检测,环境残留监测停留在 2020–2021 年;残留检测方法仅 ppm 水平,达不到 ppb 痕量检出要求,部分物质甚至没有建立检出限。
💡德斯特解读
FDA 对高活性 / 致敏性物质共线生产的底线是:物理隔离 + 全路径风险识别 + 可落地的痕量残留监控。很多企业做风险评估只盯着生产车间,忽略人员动线、公共休息区、排风排放路径这些间接传播通道;同时容易陷入误区:装了 HEPA 就等于风险受控。HEPA 只能截留颗粒,不代表已经完成去污灭活,加上监测长期断档、方法灵敏度不够,等于污染有没有发生,企业根本没有能力检出。
🟠缺陷 2:无菌目检人员培训与条件管控不合规
👉问题简述:无菌溶液 100% 目检岗位,培训规定时长和验证批实际单瓶检查耗时不匹配,人员理论上无法在培训给定时限内完成完整检查;并且所有验证批次的目检都没有使用标准白色背景,目视检查条件不满足要求。
💡德斯特解读
无菌制剂全检目检是放行关键控制点,培训不是走流程签字,必须匹配真实生产节拍与标准硬件条件。一方面,时长矛盾意味着 SOP / 培训要求和实操脱节,员工要么漏检、要么违规超时;另一方面,背景光源是目视异物检出的基础条件,背景不达标,异物检出能力本身就存在硬伤,属于很典型的细节失守。
🟡缺陷 3:实验室培养基管控薄弱,微生物检验存在假阴性风险
👉问题简述:企业仅在新培养基到货时做促生长试验,每一批配制后的培养基不再复核促生长能力;问题覆盖 6 类培养基,贯穿原料、成品、环境监测全套微生物检验项目,包含需氧菌厌氧菌、霉菌酵母菌、大肠杆菌检查。
💡德斯特解读
培养基配制后的促生长试验是微生物实验室最基础的防线。 培养基配制、融化、储存过程都可能造成营养破坏、抑菌物质引入。只做到货验收,不跟踪配制批次质量,一旦培养基促生长失效,样品里本身存在的微生物无法长出菌落,直接出具合格结果,也就是假阴性,会造成无菌产品放行重大隐患。这项缺陷在国内和 FDA 检查里都属于高频扣分项。
🟢缺陷 4:无菌药品微生物污染预防规程缺失
👉问题简述:无菌溶液生产未做到每批次前开展过滤器完整性测试,仅定期或换品种时测试;RABS 区域清洁用稀释过滤后的清洁剂,没有配制浓度记录,清洁效力无法追溯。
💡德斯特解读
过滤器完整性测试是无菌过滤工艺的核心放行支撑逻辑:
每批前置测试,用来证明过滤系统在生产起始阶段没有破损、泄漏。等到换品种才测,无法覆盖单批次生产前期滤膜破损风险;而清洁剂浓度无记录,则是典型的“清洁 SOP 写了,但关键参数不记录”,清洁消毒效果变成不可证明,在无菌隔离系统 RABS 这种高等级环境里,风险会被放大。
✨德斯特合规小结
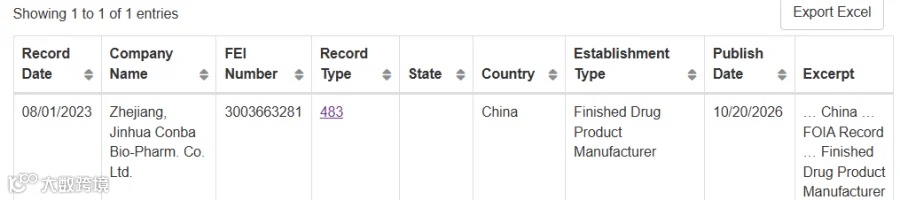
从这份 483 可以看出,FDA 检查关注的不仅是硬件设施,更关注企业是否建立了闭环的质量控制体系,包括:
风险评估是否覆盖全部潜在传播路径;
物理隔离、空气处理和去污措施是否真正有效;
环境监测和残留检测是否具备足够的灵敏度和频次;
培训要求是否与现场操作一致;
实验室基础控制是否可靠;
无菌工艺关键步骤是否有明确规程和记录支持。
对于计划进入美国市场的制药企业而言,应重点避免 “重注册、轻现场”“重文件、轻执行”“重终端检测、轻过程控制” 的倾向。建议结合产品特点、共线情况和无菌工艺要求,定期开展内部差距分析和预审计,及时识别并纠正潜在 GMP 风险。
以上内容基于 FDA 公开的 483 观察报告整理,供行业合规参考。涉及具体产品、工艺和监管应对时,建议企业结合实际情况进行评估。
欢迎关注德斯特,持续获取 FDA 检查、GMP 合规和制药质量体系相关案例解读。
专业cGMP咨询服务
知乎号|DST德斯特咨询
一点号|德斯特cGMP咨询
搜狐号|德斯特cGMP咨询
头条号|德斯特cGMP咨询
视频号|德斯特cGMP咨询
抖音号|德斯特cGMP咨询