

人工智能辅助药物设计AIDD
简介
● AI凭借其卓越的数据处理能力、模式识别能力以及泛化预测能力,能大幅加快药物开发。
技术优势
● 效率跃升、合成成功率提升、成本显著降低、环境友好、突破经验局限、可解释性与决策支持、知识沉淀与复用。
应用场景
● 药物研发与新药发现、逆合成路线规划、反应条件优化。自动化合成与高通量实验、精细化工与农药/香料合成。
应用意义
● AI辅助小分子合成正从"辅助工具”向"自主合成智能体”演进,其核心价值在于以数据驱动替代经验试错,实现小分子开发的更快、更省、更绿、更准,推动合成化学迈入自主智能时代。
相关文献解读

IF=18.1
【文章】一种靶向人冠状病毒Mpro的新型共价广谱抑制剂
💡 想要参考原文献,找我领取~
抗冠状病毒药物研发中,Mpro靶点已经挤满了选手。过去多聚焦可逆或非共价抑制,等于跟病毒抢同一个“车位”,E166V这类耐药突变一出现就容易被撬走。
近年生成式AI制药成为热点,能让模型从零“画”分子,把弹头反应性、代谢稳定性、合成可及性一起纳入优化,迭代几轮捞出化学上站得住的候选。
广州医科大学团队这篇研究,用AI从Ugi骨架起步,换成更温和的α-氯氟乙酰胺弹头,做出不可逆共价抑制剂ISM3312,并用共晶结构和传代验证它锁的位置不易被突变撬动,给广谱抗冠状病毒提供了“换锁”思路。两步合成、无需手性拆分,对想复现类似路径的团队来说起跑线很低。
Tips. 如果想复现同类型的研究,或者深挖某个技术环节,请联系我!团队长期深耕基础科研(方案设计|实验落地|课题指导|期刊推荐),可免费组织开展一对一技术讨论!
01
研究设计与思路
研究团队没有从已知拟肽骨架出发,而是让Chemistry42从Ugi骨架起步,三轮迭代把弹头从氯乙酰胺换成反应性更可控的α-氯氟乙酰胺(CFA),再引入一个甲基把酶活推到纳摩尔级。拿到ISM3312后,他们做了完整的证据链:共晶结构确认共价结合C145、酶水平验证不可逆抑制、细胞和类器官铺开广谱活性、多种动物模型验证体内保护、18代传代看耐药突变落在哪里。结论很清晰:耐药突变不落在药物结合口袋里,面对Nirmatrelvir高度耐药的E166V突变体,ISM3312的耐药倍数只有个位数。
02
几个值得单独拎出来的点
1、“锁上就不撒手”带来的PK/PD灵活性
可逆抑制剂需要血浆浓度持续压过EC50,ISM3312不用,小鼠里未结合浓度超过EC50四到六小时就够了,共价结合一旦发生,后续靠的是靶点被“焊死”而不是药物一直在场,这对给药方案设计是实打实的减负。
2、绕开P-gp这个坑
Nirmatrelvir去掉P-gp抑制剂后EC50能涨几十倍,ISM3312基本不动,这意味着它不需要靠联用Ritonavir之类的PK增强剂来撑场面,DDI风险自然降下来。
3、耐药屏障的位置感
传代突变不在结合口袋,这件事的含金量在于:病毒想靠靶点突变逃逸,得先找到能破坏共价结合又不伤自身酶活的位点,难度比可逆抑制剂高一个量级。
4、合成路线的可复现性
两步反应、四种市售原料、公斤级、不用色谱纯化和手性拆分,对于想做类似骨架衍生或工艺优化的团队,这条路线提供了一个很低的起跑线。
03
一些小看法
对于想做抗病毒药物发现、共价抑制剂设计或者AI辅助分子优化的,这篇文章的价值不在“又做了一个Mpro抑制剂”,而在于它展示了一套可拆解、可迁移的方法组合:生成式AI搭骨架、弹头替换控反应性、共价机制换PK/PD空间、耐药传代验证屏障位置。
当前AI制药行业正从“能不能设计分子”转向“设计出来的分子能不能在真实耐药压力下站住”,这类工作恰好卡在这个验证节点上。如果你的项目涉及共价弹头筛选、耐药突变评估、或者从AI生成到化学可及性的落地路径,这篇的框架值得对着自己的体系过一遍。
Tips. 如果想复现同类型的研究,或者深挖某个技术环节,请联系我!团队长期深耕基础科研(方案设计|实验落地|课题指导|期刊推荐),可免费组织开展一对一技术讨论!
04
具体研究路径参考
1
AI设计流程与先导优化

展示Chemistry42三轮迭代路线:从Ugi骨架命中物出发,换用更温和的共价弹头,引入甲基优化活性,最终锁定候选分子,同时对比各化合物的酶活与药代性质。
2
共价结合机制验证
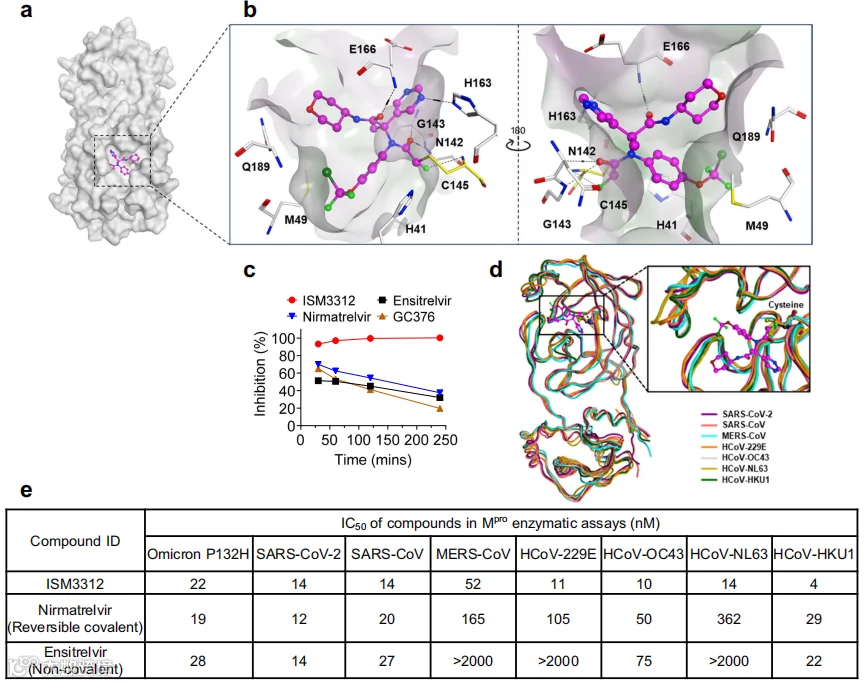
共晶结构显示分子与催化残基形成碳硫键;跳跃稀释实验中抑制率四小时不衰减,证明其不可逆结合,而对照药物均随时间减弱。
3
细胞水平广谱抗病毒
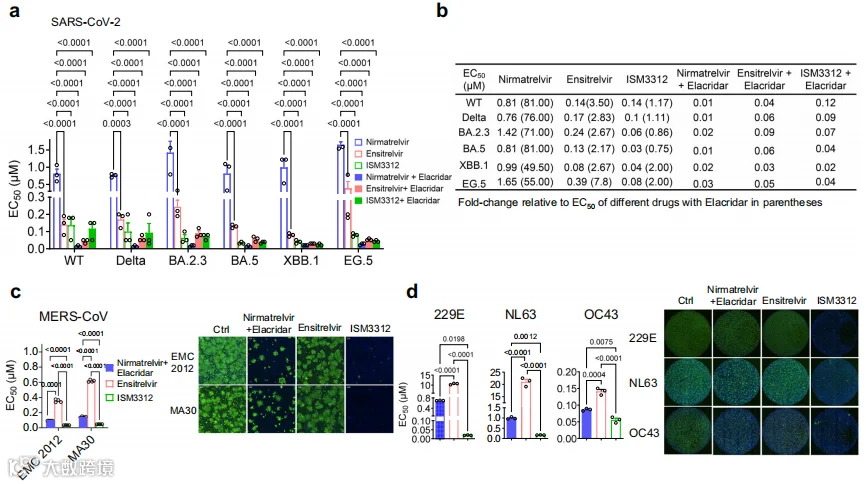
多种冠状病毒及变异株的细胞实验显示,该分子在低浓度下即可有效抑制,且去掉外排抑制剂后活性基本不变,优于对照药物。
4
类器官模型验证
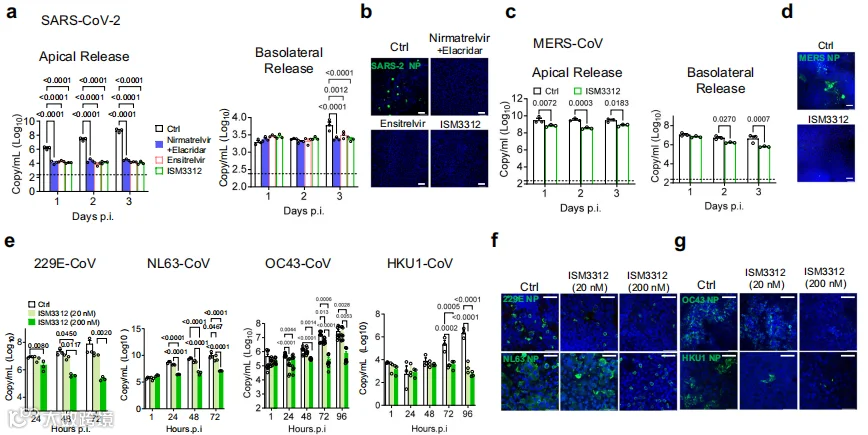
在人气道类器官中,低至纳摩尔浓度即可显著压低病毒载量和蛋白表达,说明在更接近生理的系统中同样有效。
5
动物体内保护效果
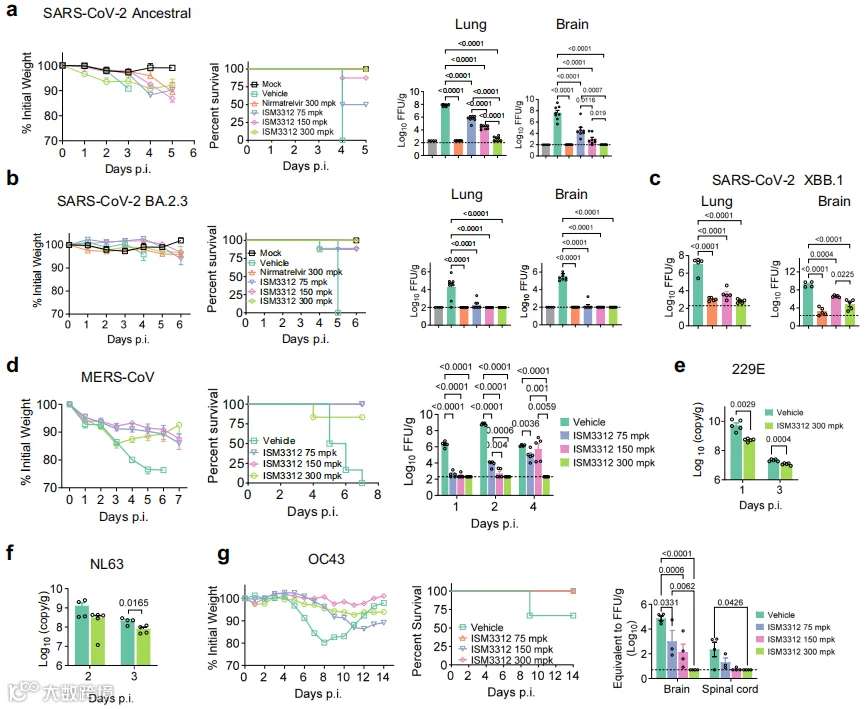
多种小鼠感染模型中,较低剂量即可降低肺和脑的病毒滴度、减轻体重下降,部分指标与高剂量对照药物相当。
6
耐药突变谱分析
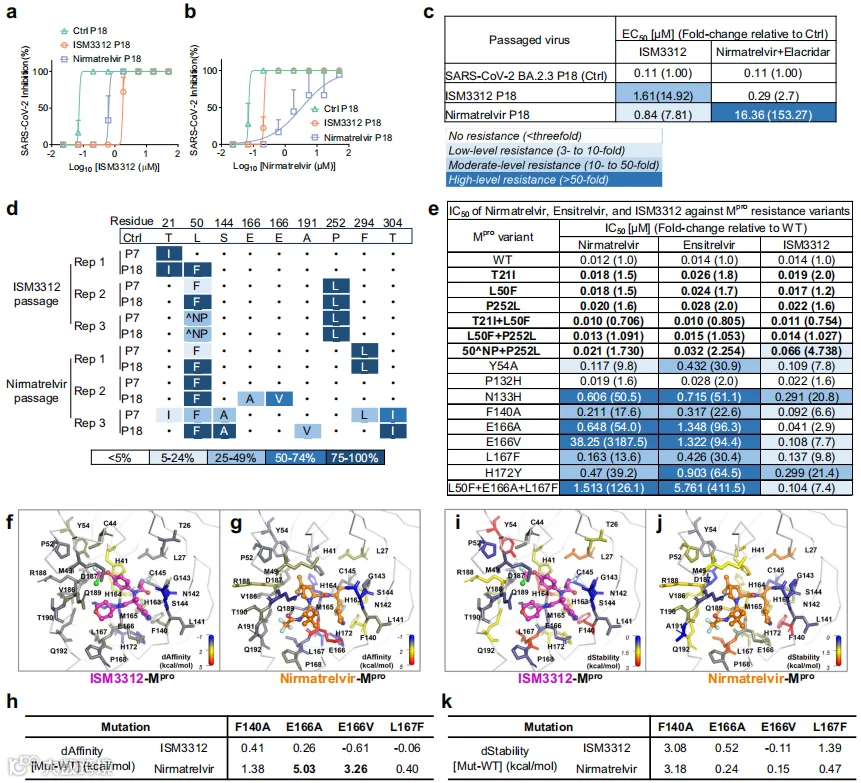
传代后该分子的耐药突变远离结合口袋,而对照药物突变集中在口袋附近;突变体酶活数据进一步解释了二者耐药差异的结构原因。
- END -
声明:本文仅为科研文献解读,内容提到的动物实验以及结果均为研究实验内容,不作其他用途。