JACS Communication · 超快瞬态光谱 × 表面跳跃动力学
单位量子产率的超快质子耦合电子转移反应
质子耦合电子转移(PCET)是生物体系核心能量转换过程的关键介导机制,然而超快时间尺度下直接区分协同电子-质子协同运动与分步ET-PT路径的明确动力学实验证据,此前长期处于缺位状态。本文设计构建了强耦合给体-间隔基-受体组装体NDI-Sp-PhOH/BI,通过415 nm光激发萘二酰亚胺(NDI)发色团触发电荷分离,在440 fs内以单位量子产率生成NDI自由基阴离子与苯并咪唑鎓-苯氧自由基产物,后续体系于5 ps尺度完成热电荷复合。
实验中通过电子、质子对应的两条独立光谱通道,直接观测到产物“同时生成、同步衰减”的特征动力学行为,彻底排除分步反应路径,为协同PCET机制确立了直接、可靠的超快动力学实验判据。
Journal of the American Chemical Society(Communication)2026 | DOI: 10.1021/jacs.6c11637 | 作者:Rui Liu、Zachary X. W. Widel、Jiaqi Zhu … David N. Beratan*、Michael J. Therien*(Duke University 等)|
一句话概括:作者把「空穴给体(NDI)–间隔基(苯)–空穴受体/H+ 受体(PhOH/BI)」三者共价串成一个分子,用 415 nm 激光把 NDI 打亮,在 440 fs 内同时完成电子与质子的转移——电子走的时间与质子走的时间完全重合(这正是「协同」的定义),从而排除「先移电子、再移质子」的两步走。这是首个被明确证实的单位量子产率超快光诱导 PCET 实例。
读它时的定位:这是一篇实验为主、计算为辅的工作,贡献不只是一个新体系,更在于它给出了一套可直接复用的「协同 vs 分步」判据(双标记 + 时间重合检验,见 PART 06),并配套 DFT/TDDFT 势能面与表面跳跃动力学作为理论支撑。请把它当作一篇「机制判别方法学」文章来读。
PART 01 背景:生物能量转换中的电子与质子协同运动
蛋白质通过辅因子、氧化还原活性氨基酸与可滴定侧链精准调控电子、空穴与质子的迁移,支撑光合作用、呼吸作用、信号传导、DNA合成及氮与CO₂固定等核心生命过程。质子耦合电子转移(PCET)依托电子与质子运动的精密耦合,机制谱系从分步电子转移-质子转移路径连续延伸至协同转移,中间存在连续过渡区间。
这类反应动力学跨度覆盖多个数量级,从受成键/断键、载流子迁移约束的慢过程,到本质上的超快过程均有分布。但领域长期存在核心难点:精准区分分步型与本质协同型PCET机制难度极高,在均相体系中已十分突出,蛋白质复杂环境下更难实现。
酪氨酸是生物PCET的核心功能单元,在光系统II中通过光驱动生成与邻近组氨酸氢键结合的酪氨酰自由基,直接触发水氧化反应。传统闪光淬灭方法受双分子反应限制,无法探测极快的PCET过程,而强耦合给体-受体体系可直接通过光触发电荷分离,为超快PCET机制观测提供了可行路径。
PART 02 体系设计:NDI-Sp-PhOH/BI 分子平台
作者设计了一类空穴给体-间隔基-空穴受体(Hole Donor-Spacer-Hole Acceptor, D-Sp-A)体系NDI-Sp-BIP,分子结构由三个共价连接的功能单元组成:
NDI(萘-1,4:5,8-双(二甲酰亚胺)):兼具强耦合发色团与电子受体功能,在湾位引入2,6-二乙氧基取代修饰,避免其被酰亚胺相连的亚苯基间隔基淬灭——未取代时该单元单重激发态还原电位¹E⁻/⁎ > 2.40 V vs SCE,会直接被间隔基诱导失活。
Sp(亚苯基间隔基):作为桥联单元,调控NDI与BIP之间的电子耦合强度。
BIP(苯并咪唑-苯酚):同时承担空穴受体与质子受体功能,是光系统II中氧化还原活性Tyr_z-His单元的经典人工合成模型。该单元通过分子内刚性结构强制形成苯并咪唑(BI)N-3氮原子与苯酚(PhOH)羟基质子之间的分子内氢键,为质子的定向迁移提供了明确的结合位点。BIP发生氧化后,将直接生成苯氧自由基(PhO•)与质子化苯并咪唑(BIH⁺,即苯并咪唑鎓)。
本文统一采用的标记规则中,PhO•/BIH⁺(也可记作BIP•+)指代同一氧化产物:苯酚单元被氧化为苯氧自由基后,释放出的质子直接被相邻苯并咪唑单元捕获。这一结构设计使电子的迁移终点与质子的迁移终点在该产物中完全绑定,从分子结构层面为协同PCET反应提供了明确的结构基础。

方案 1合成的辅因子空穴给体(蓝)–间隔基(灰)–空穴受体(红)/H+ 受体(黄)D-Sp-A 体系,用于考察超快光诱导 PCET 反应。(A)光诱导 CS 与热 CR 均经由协同 PCET 路径;(B)光诱导 CS 与热 CR 均经由分步的基元 ET 与 PT 步骤。B 栏中标出了 NDI•−、苯酚阳离子 [PhOH]•+、苯氧自由基 PhO• 与苯氧负离子 PhO− 等中间体以及苯并咪唑鎓的质子化状态。
该体系中NDI、¹NDI*、BIP(PhOH/BI)与BIP•+(PhO•/BIH+)均具备特征明确、互不重叠的分辨光谱,因此NDI-Sp-PhOH/BI是研究超快耦合电子-质子转移路径选择的理想原型体系,可直接用于区分反应走向协同PCET路径还是分步ET-PT路径的核心调控因素。这类专为飞秒泵浦-探测瞬态动力学搭建的人工组装体,能够捕捉常规电化学时间尺度下完全被掩盖的微观反应机制细节。
基态与激发态能级参数(图1A,电位单位为V vs SCE):
NDI基态还原电位:−0.83 V(图1A蓝色区域上侧标注)
NDI单重激发态还原电位¹E⁻/⁎:1.79 V(图1A蓝色区域下侧标注)
BIP单元氧化电位(PhOH-BI/PhO•-BIH+):0.95 V(图1A橙色区域标注)
图中由1.79 V指向0.95 V的虚线箭头对应电荷分离步骤的反应驱动力,经计算该过程的自由能变约为0.84 eV。
参照:无湾位取代的 NDI 的 1E−/* > 2.40 V(vs SCE)——湾位取代把激发态还原电位显著调低了 0.6 V 以上,这正是本平台可做「驱动力调制」的依据。
PART 03 可见/近红外瞬态吸收:电荷分离与复合动力学
415 nm波长激发诱导S₀→S₁跃迁后,定域于NDI单元上的S₁激发态(¹NDI*)快速衰减,直接生成电荷分离态。该过程的直接实验证据为:光谱中出现中心位于485 nm的NDI自由基阴离子(NDI•−)特征吸收信号,同时同步演化出PhO•/BIH⁺物种的特征中性苯氧自由基信号,该信号在475 nm处呈现为明显肩峰。
上述两个分属不同电荷分离产物的特征信号,在可见-近红外(vis-NIR)光谱区间表现出完全同步的上升与衰减行为。结合对应的演化关联差谱(evolution-associated difference spectra, EAS)分析,可完整刻画该体系的光诱导电荷分离与电荷复合动力学:电荷分离时间常数τ_CS = 440 fs,电荷复合时间常数τ_CR = 5 ps。同时,¹NDI*、PhO•/BIH⁺与NDI•−三者的特征信号互不重叠,在光谱维度上实现了完全清晰的分辨。

图 1(A)能级图,给出 NDI-Sp-BIP 的基态与激发态还原电位(蓝)与 BIP 的氧化电位(橙);(B)NDI-Sp-BIP(黑实线)、BIP•+(橙点线)与 NDI•−(蓝虚线)在二氯甲烷中的电子吸收谱;(C)二氯甲烷中的代表性超快泵浦–探测瞬态吸收差谱(Δabs),红/橙/蓝分别高亮 1NDI*、BIP•+(PhO•/BIH+)与 NDI•− 的关键探测波长;(D)演化关联差谱及相应的 PCET 时间常数(红色=1NDI*;蓝色=CS 态;品红色=长寿命三重激发态 3NDI*,经系间窜越形成,量子产率约 5%)。激发波长 λex = 415 nm,25 °C。
支撑全文核心结论的关键实验依据可进一步明确梳理:
若反应遵循分步ET-PT路径,在电子完成转移、质子尚未迁移的极短时间窗口内,体系必然会出现苯酚自由基阳离子[PhOH]•+中间体——该物种是苯酚单元失去一个电子但O-H键质子仍未解离的过渡态,其在可见光谱区拥有一套与PhO•特征吸收完全不同的独立光谱信号。但在本次实验的全时间尺度探测中,仅观测到PhO•/BIH⁺的特征吸收肩峰,未捕捉到任何[PhOH]•+中间体的特征光谱痕迹;同时,NDI•−与PhO•的特征信号上升过程完全同步,二者均严格对应440 fs的单一时间常数。这两项核心实验结果结合,直接排除了分步ET-PT反应路径的可能性。
除此之外,图1D中的品红色曲线对应长寿命的³NDI*-Sp-PhOH/BI物种,该物种由¹NDI经系间窜越(intersystem crossing, ISC)过程生成,对应量子产率约为5%。该结果表明¹NDI激发态存在两条相互竞争的衰减通道:占比约95%的主通道通过协同PCET过程完成电荷分离,占比约5%的次通道经系间窜越生成三重态产物。
PART 04 中红外光谱:电子与质子的独立追踪
苯并咪唑鎓离子、苯氧自由基与NDI单元的羰基官能团均具有特征性的中红外振动吸收信号,这为追踪光诱导电荷分离与后续热电荷复合过程提供了高特异性的振动光谱探针(图2A)。对BIP•+(PhO•/BIH+,图2B)与NDI•−(图2C)的特征中红外信号进行时间分辨追踪,得到的动力学结果与可见泵浦-可见/近红外探测实验的结论完全一致。
两个独立的特征振动模式均呈现单指数衰减行为,拟合得到的电荷复合动力学参数几乎完全重合:1606 cm⁻¹处BIP•+(PhO•/BIH+)信号的电荷复合时间常数τ_CR = 5.04 ps,1495 cm⁻¹处NDI•−信号的电荷复合时间常数τ_CR = 4.93 ps。振动光谱维度的同步动力学结果,进一步从分子振动层面佐证了电荷分离产物的协同生成与同步衰减特征。

图 2(A)BIP•+(PhO•/BIH+,蓝线)与 NDI•−(红线)相对于其中性形式的中红外光谱电化学(IRSEC)差谱(ΔAbs);绿/黄高亮分别标出用作探测波数的特征跃迁。(B、C)瞬态中红外动力学(λex = 465 nm):(B)在 1606 cm−1 监测苯氧自由基(PhO•/BIH+)的生成与衰减,τCR = 5.04 ps;(C)在 1495 cm−1 监测 NDI•− 的生成与衰减,τCR = 4.93 ps。数据在 CH2Cl2 中、25 °C 下采集。
可见泵浦-红外探测的实验数据进一步提供了交叉验证证据,彻底排除了分步ET-PT机理对该体系光触发PCET动力学的解释能力(方案1B)。若反应遵循分步机理,电荷分离与电荷复合两个总过程,都应各自拆解为电子转移、质子转移两个独立基元步骤;对应到中红外光谱中,1606 cm⁻¹处的苯氧/苯并咪唑鎓特征信号与1495 cm⁻¹处的NDI•−特征信号,必然会呈现出时间上错开的生成与衰减过程。但实验最终观测到的是两个信号完全时间重合的单指数衰减行为,二者拟合得到的τ_CR值偏差小于5%,这正是协同PCET机理的核心实验判据。
表1 两条独立探测通道的时间常数与光谱标记
(a)可见泵浦-可见/近红外探测(vis-NIR,电子态灵敏)
¹NDI*-Sp-PhOH/BI(NDI定域单重激发态),415 nm激发,τ_CS = 0.442 ps(= 440 fs) (图1C、1D)
电荷分离态 ⁻•NDI-Sp-PhO•/BIH⁺,光谱标记:NDI•− 485 nm;PhO• 475 nm(肩峰),415 nm激发,τ_CR = 5.379 ps (图1C、1D)
³NDI*-Sp-PhOH/BI(经ISC生成,量子产率QY ≈ 5%),415 nm激发,长寿命τ_long (图1D)
(b)可见泵浦-中红外探测(IR,振动灵敏,可独立追踪质子迁移)
苯氧自由基/苯并咪唑鎓PhO•/BIH⁺,光谱标记1606 cm⁻¹,465 nm激发,τ_CR = 5.04 ps (图2B)
NDI自由基阴离子NDI•−,光谱标记1495 cm⁻¹,465 nm激发,τ_CR = 4.93 ps (图2C)
注:vis-NIR 通道对电子态灵敏(探测 NDI•− 与 PhO• 的电子吸收);中红外通道对振动灵敏(探测 C=O 与咪唑鎓/苯氧的振动特征)。两条独立通道给出的 τCR 在 5% 以内一致,是协同机理的关键自洽性证据。此处为便于阅读由正文与图 1、图 2 整理,非原刊表格。
PART 05 表面跳跃准经典轨迹模拟:质子转移动力学
电荷分离过程的亚皮秒时间尺度与明确协同属性,直接说明电子转移与质子转移两个过程均呈现典型的量子力学(QM)行为。由于当前学界对该类超快协同PCET的微观演化规律认知仍十分有限,本研究进一步采用表面跳跃准经典轨迹(surface hopping quasiclassical trajectory, SH)模拟方法,对¹NDI*-Sp-PhOH/BI → ⁻•NDI-Sp-PhO•/BIH⁺的反应轨迹微观本质开展深度机制解析(图3)。
理论模拟结果显示,在NDI-Sp-BIP体系中,局域激发态(LE)与电荷分离态之间存在一个极小的垂直能隙,数值约为0.03 eV。这一特殊的能级排布特征,恰好为协同PCET反应发生所需的非平衡O-H振动条件提供了能级基础,直接推动了电子与质子的同步协同转移过程。
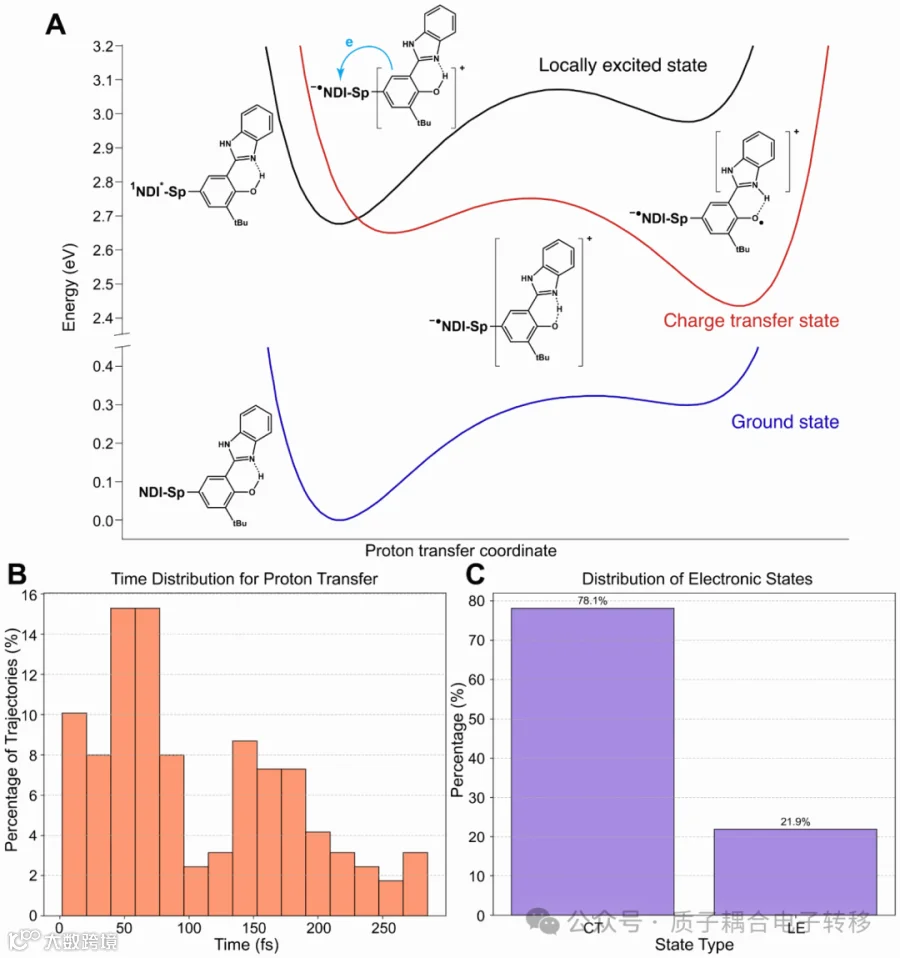
图 3(A)计算所得基态、电荷转移态与局域激发态势能面随反应坐标(该坐标唯象地包含电子转移与质子转移)的示意;O–H 极小点与 N–H 极小点——描述质子位于苯酚上还是 BIP 单元的苯并咪唑 N-3 氮上——在基态与激发态上都存在。(B)由 SH 轨迹导出的质子转移时间分布(1NDI*-Sp-PhOH/BI → −•NDI-Sp-PhO•/BIH+):约 60% 的轨迹发生快速质子转移(< 100 fs)。(C)在质子转移发生的时刻,电子激发态分子在 LE 态与 CT 态上的分布分别为 22% 与 78%(图中标注 78.1% 与 21.9%)。
基态与局域激发态(LE)的势能面上,O-H极小点比N-H极小点稳定0.2–0.3 eV;而在电荷转移态(CT,即⁻•NDI-Sp-PhO•/BIH⁺)上,N-H极小点成为更稳定构型,直接驱动质子随电子同步迁移。所有电子态中,O-H与N-H两个极小点的互变势垒均为0.2–0.3 eV(图3A)。
动力学统计基于359条表面跳跃准经典轨迹完成,所有轨迹初始态均从LE态出发,按基态热分布制备。结果显示:80%的轨迹经PCET机理完成质子转移,绝大多数在τ_PCET < 150 fs的超快尺度内完成,与实验τ_CS=440 fs同量级;约60%的轨迹质子转移耗时不足100 fs。质子转移发生的瞬时,78%的激发态分子已处于CT态势能面(图3C),直接证明电子与质子迁移时间完全重叠,无先后分步时序。
表2 DFT/TDDFT关键能量学数据
LE-CT垂直能隙 ≈ 0.03 eV,极小能隙为协同PCET提供非平衡O-H振动条件
基态/LE态O-H相对稳定性 高0.2–0.3 eV,质子优先结合于苯酚单元
CT态N-H相对稳定性 更稳定,定向驱动质子随电子转移
O-H/N-H互变势垒 约0.2–0.3 eV,全电子态通用
本表由正文与图3A势能面结果整理。
表3 表面跳跃(SH)轨迹模拟统计
总轨迹数 359条,全从LE态按基态热分布初始化
PCET质子转移轨迹占比 80%
<100 fs内完成质子转移的轨迹占比 约60%(图3B)
质子转移特征时间 τ_PCET < 150 fs
质子转移瞬时CT/LE态占比 78% / 22%
核动力学处理 纯经典近似,未计入质子隧穿;引入隧穿后质子转移占比将进一步提升
PART 06 结论:单位量子产率的超快 PCET 与一套可复用的判据
上述动力学实验与理论模拟结果共同表明:NDI-Sp-PhOH/BI体系中,光诱导电荷分离与热电荷复合过程均遵循协同PCET动力学;通过不同光谱通道可独立追踪电子(空穴)与质子的转移事件,结合各激发态、电荷分离产物的特征光谱“条形码”式标记,能够直接、无歧义地将协同PCET反应与分步ET-PT路径区分开。综合所有结果,该体系实现了首个近单位量子产率的超快光诱导PCET反应。
同时,NDI湾位的取代修饰可便捷调控发色团的¹E⁻/⁎与E⁻/⁰电位,使NDI-Sp-PhOH/BI平台能在极宽范围内调节反应热力学驱动力,具备揭示协同与分步PCET之间机制转变核心调控因素的研究潜力。此外,该体系的光诱导电荷分离与热电荷复合均为超快过程,且分别拥有可见区与中红外区完全分辨的特征光谱标记,是探究振动-电子耦合如何通过二维电子-振动光谱调控超快PCET反应的理想研究平台。
本文最值得带走的一套判据:双标记 + 时间重合检验
三步核心协同PCET判定流程
-
双独立光谱标记建立:电子标记为NDI•−(可见区485 nm、中红外1495 cm⁻¹),质子标记为PhO•/BIH⁺(可见区475 nm肩峰、中红外1606 cm⁻¹)。 -
分步中间体排查:若反应走分步ET-PT路径,电子转移后质子未迁移的窗口内必然出现苯酚自由基阳离子[PhOH]•+,其可见吸收与PhO•完全不同;实验仅观测到PhO•/BIH⁺的特征肩峰,无[PhOH]•+信号,直接排除分步电荷分离路径。 -
动力学同步性验证:电子与质子标记的生成过程共享同一τ_CS=440 fs,衰减过程共享同一τ_CR≈5 ps(vis-NIR测得5.379 ps,中红外测得5.04 ps/4.93 ps),二者完全同步,直接判定为协同机制。以产物时间重合替代中间体直接观测,是这套判据的核心创新点。
理论模拟的三条支撑证据
-
证据一:LE态与CS态垂直能隙仅0.03 eV,近乎简并,为协同PCET提供了必要能量前提;若CS态能级远高于LE态,质子转移只能在电子转移完成后分步发生。 -
证据二:质子转移发生瞬时,78%的分子已处于CT态势能面,直接证明电子与质子迁移时间完全重叠。 -
证据三:质子转移过程在<150 fs内完成,60%的轨迹耗时<100 fs,与实验测得的τ_CS=440 fs处于同一数量级,实验与理论结果相互印证。
关键术语与实验细节说明
-
单位量子产率:超快电荷分离过程通常会被三重态、荧光等竞争通道分流产率,本体系中仅约5%的¹NDI经ISC生成³NDI,剩余95%的激发态全部进入PCET通道,即光诱导PCET通道的量子产率接近1,并非完全不存在ISC过程。 -
核动力学限定:本次模拟采用纯经典核动力学近似,未引入质子量子隧穿效应;由于<200 fs尺度下氢的隧穿效应不可忽略,文中80%/60%/78%的质子转移占比均为经典轨迹的下限估计,真实量子质子转移比例会更高。 -
图1A电位标注说明:蓝色标注的两个NDI电位中,上方为基态NDI还原电位(−0.83 V),下方为激发态NDI还原电位(¹E⁻/⁎=1.79 V);图中以eV标注vs SCE的电位数值为原文印面格式,未做单位修正。 -
激发波长差异说明:可见/近红外探测采用415 nm激发,中红外探测采用465 nm激发,二者均落在NDI的主吸收带内,原文未做额外解释,不属于实验矛盾点。
这套基于双光谱标记的同步性检验方案具备强可迁移性,所有“电子给体-氢键受体”型体系均可直接照搬,中红外振动光谱是寻找质子专属标记的最优选择。
术语对照 proton-coupled electron transfer (PCET) = 质子耦合电子转移;photoinduced PCET = 光诱导 PCET;concerted = 协同的;sequential / stepwise = 分步的;charge separation (CS) = 电荷分离;charge recombination (CR) = 电荷复合;charge transfer (CT) = 电荷转移;locally excited (LE) = 局域激发;hole donor / acceptor = 空穴给体 / 空穴受体;naphthalene diimide (NDI) = 萘二酰亚胺;bay region = 湾位;benzimidazolium (BIH+) = 苯并咪唑鎓;phenoxy radical (PhO•) = 苯氧自由基;phenol radical cation [PhOH]•+ = 苯酚自由基阳离子;radical anion = 自由基阴离子;transient absorption (TA) = 瞬态吸收;pump–probe = 泵浦–探测;evolution-associated difference spectra (EAS) = 演化关联差谱;infrared spectroelectrochemistry (IRSEC) = 红外光谱电化学;thin-layer spectroelectrochemistry = 薄层光谱电化学;surface hopping (SH) = 表面跳跃;quasiclassical trajectory = 准经典轨迹;vertical energy gap = 垂直能隙;intersystem crossing (ISC) = 系间窜越;quantum yield (QY) = 量子产率;flash-quench = 闪光淬灭;Tyrz = 酪氨酰自由基(PSII 中的氧化还原活性酪氨酸);reaction coordinate = 反应坐标;mechanistic crossover = 机制交叉;vibronic coherence = 振动–电子耦合(相干性);two-dimensional electronic–vibrational spectroscopy = 二维电子–振动光谱;photosystem II (PSII) = 光系统 II。
⚠ 引用建议:若引用「单位量子产率的超快光诱导 PCET」这一论断,宜同时给出本文的判据(双标记 + 时间重合)与三重态旁路的比例(约 5% ISC),以免被误读为「无任何竞争通道」。若引用 SH 模拟的统计数字(80% PCET / 60% <100 fs / 78% 处于 CT 态),务必注明核动力学为纯经典、未含质子量子隧穿,这些是下限估计。若引用具体的能级与电位(−0.83 / 0.95 / 1.79 V vs SCE),请注意这是本文特定的 2,6-二乙氧基取代 NDI 体系,无取代 NDI 的 1E−/* 要高出 0.6 V 以上。
参考文献
[1] Migliore, A. et al. Biochemistry and Theory of Proton-Coupled Electron Transfer. Chem. Rev. 2014, 114, 3381−3465. | [2] Reece, S. Y.; Nocera, D. G. Proton-Coupled Electron Transfer in Biology. Annu. Rev. Biochem. 2009, 78, 673−699. | [4] Hammes-Schiffer, S.; Stuchebrukhov, A. A. Theory of Coupled Electron and Proton Transfer Reactions. Chem. Rev. 2010, 110, 6939−6960. | [5] Weinberg, D. R. et al. Proton-Coupled Electron Transfer. Chem. Rev. 2012, 112, 4016−4093. | [7] Goings, J. J.; Hammes-Schiffer, S. Nonequilibrium Dynamics of PCET in Proton Wires: Concerted but Asynchronous Mechanisms. ACS Cent. Sci. 2020, 6, 1594−1601. | [8] Tyburski, R. et al. Proton-Coupled Electron Transfer Guidelines, Fair and Square. J. Am. Chem. Soc. 2021, 143, 560−576. | [9] Nocera, D. G. Proton-Coupled Electron Transfer: The Engine of Energy Conversion and Storage. J. Am. Chem. Soc. 2022, 144, 1069−1081. | [13] Moore, G. F. et al. Effects of Protonation State on a Tyrosine-Histidine Bioinspired Redox Mediator. J. Phys. Chem. B 2010, 114, 14450−14457. | [19] Yoneda, Y. et al. Electron-Nuclear Dynamics Accompanying Proton-Coupled Electron Transfer. J. Am. Chem. Soc. 2021, 143, 3104−3112. | [20] Megiatto, J. D., Jr. et al. A Bioinspired Redox Relay That Mimics Radical Interactions of the Tyr-His Pairs of Photosystem II. Nat. Chem. 2014, 6, 423−428. | [22] Odella, E. et al. Controlling Proton-Coupled Electron Transfer in Bioinspired Artificial Photosynthetic Relays. J. Am. Chem. Soc. 2018, 140, 15450−15460. | [25] Ganesan, P. et al. Femtosecond Time-Resolved Photophysics of 1,4,5,8-Naphthalene Diimides. J. Phys. Chem. A 2007, 111, 6151−6156. | [26] Mann, S. I. et al. De Novo Design of Proteins That Bind Naphthalenediimides, Powerful Photooxidants with Tunable Photophysical Properties. J. Am. Chem. Soc. 2025, 147, 7849−7858. | [28] Pannwitz, A.; Wenger, O. S. Photoinduced Electron Transfer Coupled to Donor Deprotonation and Acceptor Protonation in a Molecular Triad Mimicking Photosystem II. J. Am. Chem. Soc. 2017, 139, 13308−13311. | [29] Oliver, T. A. A. et al. Correlating the Motion of Electrons and Nuclei with Two-Dimensional Electronic-Vibrational Spectroscopy. Proc. Natl. Acad. Sci. U.S.A. 2014, 111, 10061−10066.
其余条目见原文与支撑信息。完整参考文献请核对原刊 DOI: 10.1021/jacs.6c11637。
如果您科研中需要使用有机小分子,请联系我们,北京融合创业愿意为您合成。