


海洋里的病毒藏着生态系统的大秘密,可你知道吗?不同检测技术测出的海洋病毒,差异居然大到超乎想象!
《Environmental Microbiome》的最新研究就为我们揭开了这个真相,同一瓶地中海表层海水样本,用不同测序技术分析,得到的海洋病毒多样性结果却鲜有重合,这也让我们重新认识到:人类对海洋病毒的认知,还受限于检测技术的“偏见”。

- 研究方法 -
01
在西班牙布拉内斯湾微生物观测站(BBMO)(北纬 41°40'13.5'',东经 2°48'00.6'')采集了300L西北地中海表层海水样本,依次通过0.45um和0.2的PES膜过滤。随后,采用过滤法和沉淀法对样本中的病毒进行富集浓缩,备用。
02
取 20ml海水经 0.2um滤膜过滤,取1ml用 SYBR-Gold 染色并避光孵育30min,离心过滤,洗涤三次后重悬。随后进行荧光激活病毒分选(FAVS),将病毒分选至单孔单病毒颗粒,并设置含 10/20 个病毒的对照孔。
03
同一海水样本进行病毒富集,所有病毒组学策略均使用同一病毒 DNA 提取物。分别采用:
短读长宏病毒组(Illumina,64.3 Gb)测序
PacBio HiFi(12.11 Gb)长读长宏病毒组测序
纳米孔MinION(2.3 Gb)长读长宏病毒组测序
单病毒基因组学(SVG),从 MDA 产物中随机选择 700 个阳性的单扩增病毒基因组(vSAGs)进行 Illumina测序(每个 vSAG 测序量 1–5 Gbp,总计 1.5 Tbp)。
- 核心科学问题 -
不同的病毒回收方法和测序检测,是否会影响我们对自然界中未培养病毒群落的结构与生物多样性的认知?
- 研究结果 -
01
经geNomad鉴定获9w条≥500 bp病毒contigs,<10 kb 短序列因鉴定难度被排除下游分析,宿主多为黄杆菌科和洋杆菌科。长读长回收到的 > 10 kb 病毒contigs高于NGS测序,SVG回收率最高。
混合组装和Illumina二代的contigs平均长度更低,所有方法的病毒基因组均高度碎片化,高质量占比均 < 10%。各方法≥10 kb 病毒重叠群的 GC 含量无显著差异,均符合海洋病毒特征。10 kb contigs中超 83%为真实病毒基因组,长读长占比最高、SVG 最低,可能与非病毒DNA干扰或病毒序列鉴定局限相关。
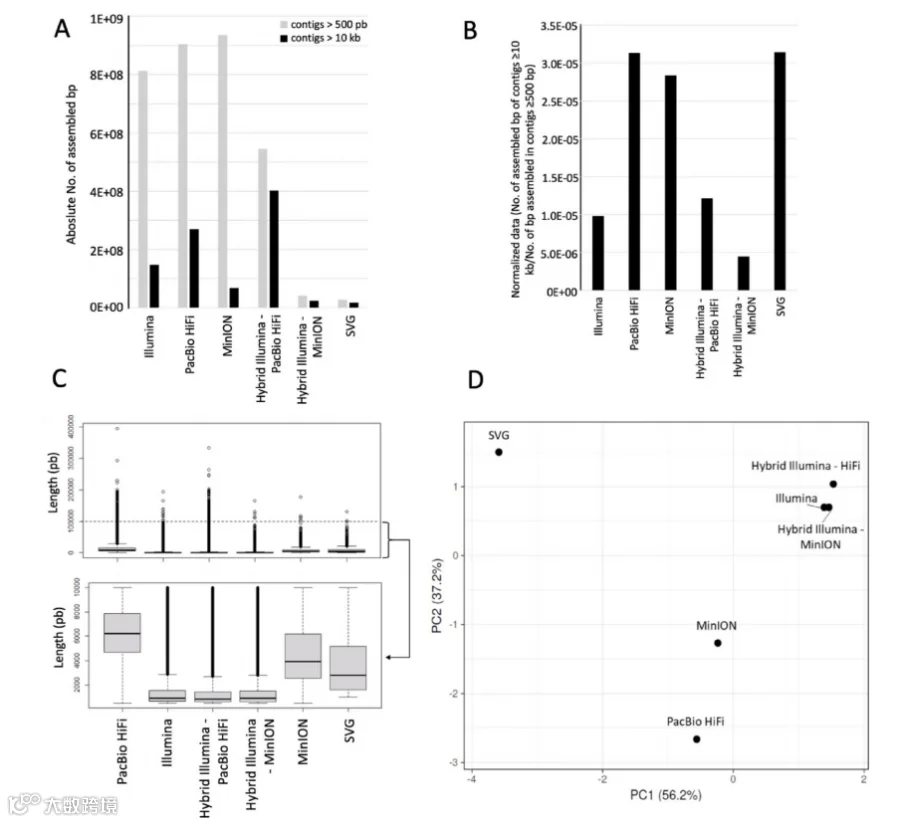
图 不同方法的病毒基因组回收结果
(A) 各测序方法的重叠群回收结果对比:Illumina、PacBio HiFi、MinION、Illumina–PacBio HiFi 混合组装、Illumina–MinION 混合组装及单病毒基因组学(SVG)。
(B) 各方法的标准化回收结果对比:以长度>10 kb 重叠群的组装碱基数,除以该方法下所有>500 bp 重叠群的总组装碱基数进行归一化。
(C) 各测序方法回收重叠群的长度对比,上侧为>500 bp 的重叠群,下侧为<10 kb 的重叠群。
(D) 各方法回收重叠群的分类学主成分分析(PCA)图,分析对象仅包含有尾噬菌体纲内的病毒科分类单元。
02
不同测序方法回收病毒高阶分类单元存在偏倚,PacBio与MinION分类组成相近,SVG差异显著且核胞病毒门占比更高。SVG和PacBio HiFi能有效区分不同病毒科,Illumina和 MinION捕获能力较弱。
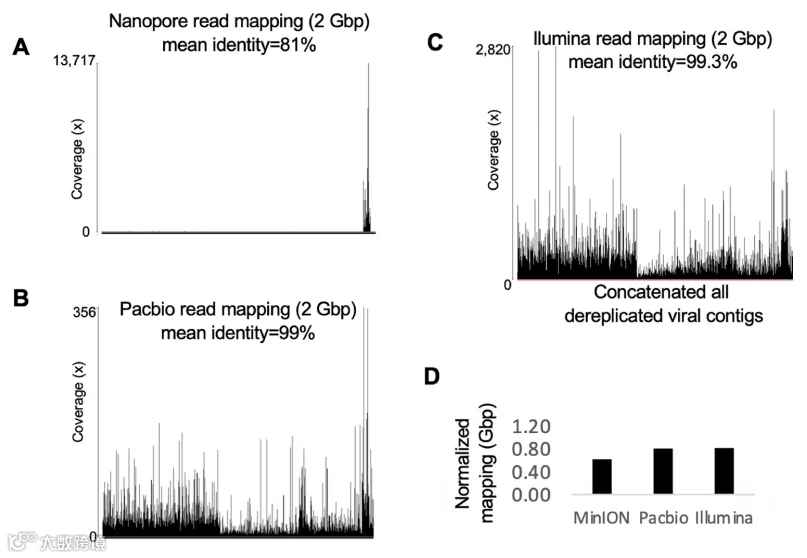
图 各测序数据集读段与所有拼接去冗余组装病毒重叠群的归一化比对结果
03
研究从单样本中鉴定出大量病毒种属 vOTU,所有方法共同检测到的病毒种和属均不足1%。其中PacBio-HiFi和Illumina的重合度最高,也仅有约11%的种水平病毒vOTU重合。而单病毒基因组学在病毒科水平,能检测到其他方法难以捕获的独特类群,各技术的检测偏好性十分明显。

图 各方法对病毒种、属的回收结果及检测重合度
研究鉴定出3305个(14% )病毒宿主,其中 92.6% 的宿主为细菌、7.4% 为古菌,并发现 358 个新病毒。
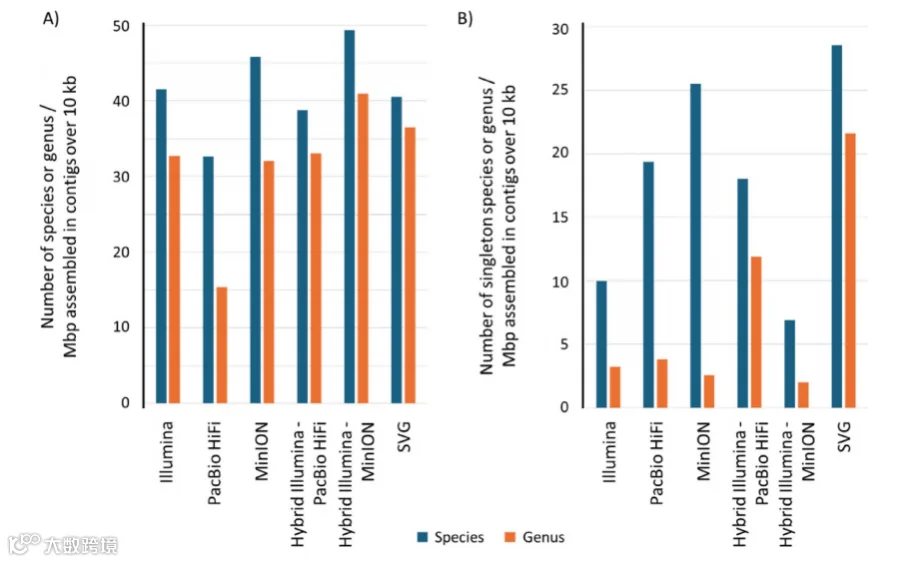
图 各方法回收的病毒种(蓝色)、属(橙色)占比,按>10 kb contigs的组装碱基数归一化

图 与长度>10 kb 的回收病毒contigs匹配的优势病毒宿主的分类学特征
04
已知遗传微多样性会阻碍宏基因组组装,本研究构建含42197条长contigs的病毒网络,重点分析高生态价值的vSAG 37-F6相关聚类单元(海洋代表性病毒、高丰度、高微多样性种群),探究不同方法对其的捕获能力。
大型子网络中,菌株和种水平的所有病毒聚类单元,均无法通过本研究使用的所有方法实现共同回收。表明研究所用方法存在病毒回收偏倚,长读长测序或引入假阳性微多样性。

图 仅考虑>10 kbcontigs时,不同方法对病毒微多样性的回收结果
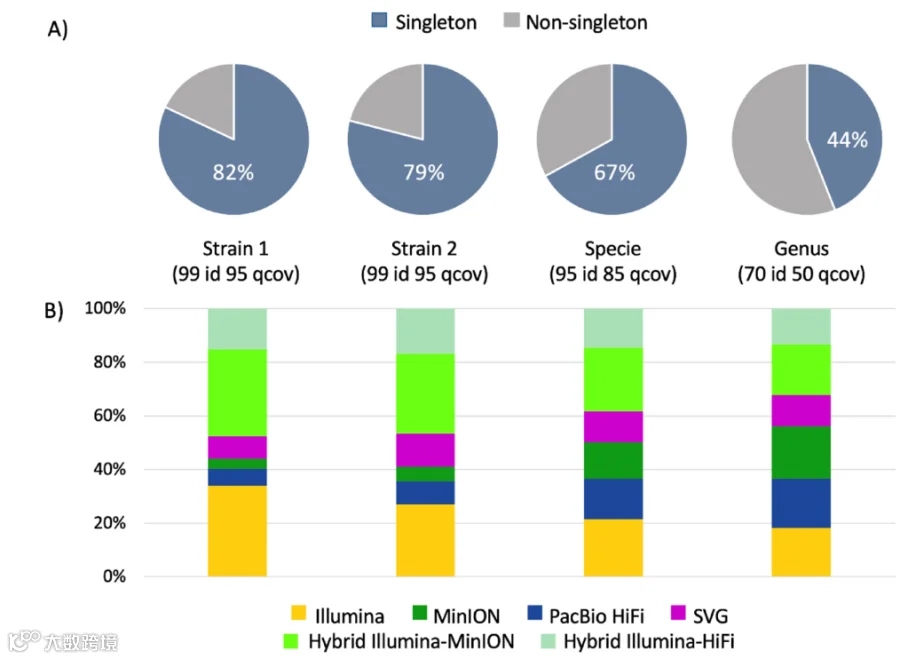
图 各方法对高微多样性 vSAG 37-F6 子网络的贡献(仅>10 kb 重叠群)
这项研究也给了我们重要启示:现有每一种检测技术都存在固有偏倚,单一方法根本无法完整还原海洋病毒的真实多样性,甚至可能让我们错过大量关键病毒类群。在常规宏病毒组技术中,长读长结合NGS的组合,在病毒种和属的绝对回收率上表现最优。

参考文献
Limited consensus of marine viral diversity observed across techniques. Environmental Microbiome, 2025.
