


谈到电池快充,我们通常想到让离子跑得更快。提高电解液电导率、缩短扩散距离、降低脱溶剂化势垒,都是围绕这一认识展开的。在熟悉的离子穿梭图景中,电解液里的离子迁移至电极,经过界面反应并进入材料内部,实现电荷存储。水分子则常被视为一种“背景”,主要承担溶解盐、提供溶剂化环境和支持离子传输的作用。于是,理解快充似乎自然变成了一个问题:如何让这条输运路径走得更快?
然而,当水系离子电池的充放电时间压缩到数秒,一些现象开始超出这一简单图景。部分电极没有经过极端纳米化,依然能够实现超快储能;同一种金属离子搭配不同正极,动力学表现却可能明显不同;在体相中预先存在的质子浓度极低,然而部分报道仍能检测到显著的质子参与的信号。这些现象引出一个问题:水系离子电池的快充,真的能仅凭金属离子的快速迁移来解释吗?
基于此,由伦敦大学学院UCL何冠杰、斯坦福大学李钰琦、浙江大学秦天锋等在Nature Reviews Materials 发表题为“Water serves as a charge-transfer medium for ultrafast aqueous batteries”的观点文章,提出以界面水为核心的电荷转移框架,UCL陈杰/牛津大学戴宇航为论文共同第一作者。在该框架中,界面水可通过电极–电解质界面处的可逆断裂与重构参与电荷转移。在阴极放电过程中,极化界面水可发生断裂,生成源自水的质子、短寿命羟基中间体(•OH)以及瞬态电子。源自水的质子嵌入阴极宿主中,以补偿注入阴极的电子所对应的电荷,而羟基中间体则迅速与瞬态电子耦合,并弛豫为氢氧根离子(OH⁻)。在充电过程中,界面水通过质子释放与局部酸碱重组得以重构。该框架解释了即使在预存体相质子不足、无法解释这些观测结果的情况下,质子相关特征与局部pH波动仍可出现的机制,同时也为理解超快水系电荷存储中显著的阳离子–阴极特异性提供了基础。此时,快充不取决于离子迁移,而取决于水裂解速率。从这一角度讲,水不再只是“背景”,而是能够通过自身反应动态提供载流子的“电荷转移介质”,主动参与快速储能过程。
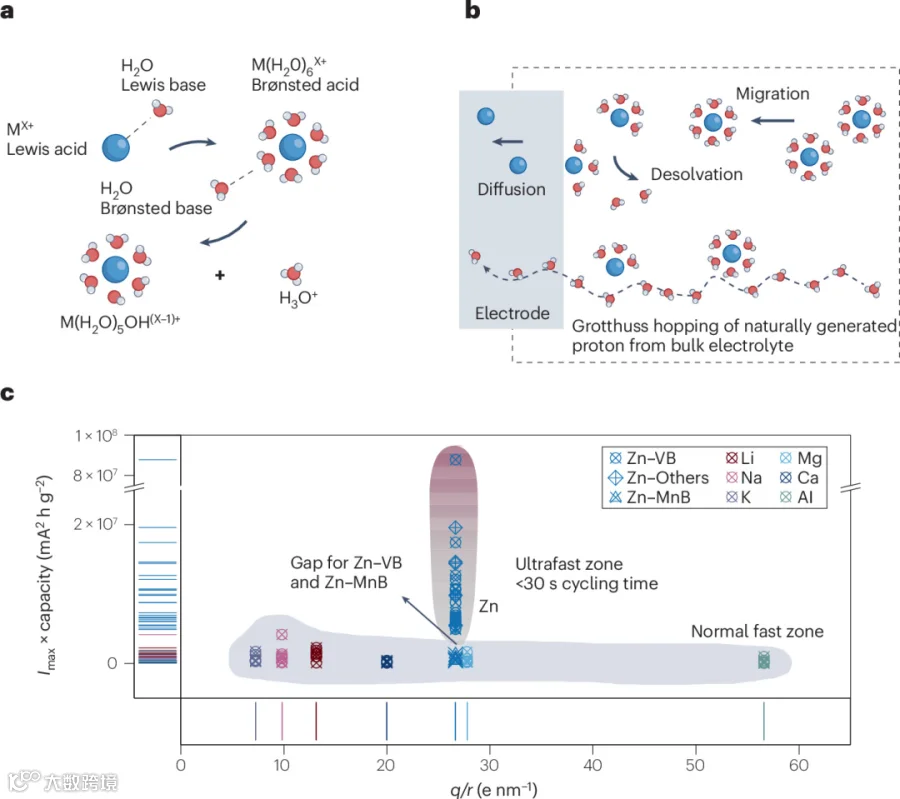
图1 常规预期与快速充电水系金属离子电池中的新矛盾
a,金属阳离子与水作用形成溶剂化离子,并进一步与其他水分子作用形成水合质子的示意。b,水系金属离子电池中的传统离子传输路径。上:溶剂化金属离子穿过本体电解液迁移,在电极表面附近去溶剂化,然后扩散进入宿主。下:本体电解液中自然生成的质子通过氢键网络以Grotthuss跳跃方式传输。c,最佳快充性能(以最大电流与容量乘积量化)与的关系;图中标出Zn-VB与Zn-MnB之间的差距、超快区(<30 s循环时间)和正常快充区。
传统“离子穿梭/嵌入”框架的局限:若快充由长程固态扩散控制,秒级充放电通常需要极端纳米化;但超快水系电池并非都如此。图1c显示不同体系的快充性能与电荷半径比、水合半径等经典离子描述符没有简单对应关系。Zn²⁺具有高双价电荷密度,却可在钒氧化物等中实现超快充放电,而在结构类似的锰氧化物中缺失,说明仅靠金属离子传输难以解释“阳离子—阴极特异性”。此外,本体自然解离质子浓度极低,表1估算的质子容量贡献远低于实测容量,提示存在界面动态产质子机制。
表1体相电解质中自然生成质子的理论上限容量贡献

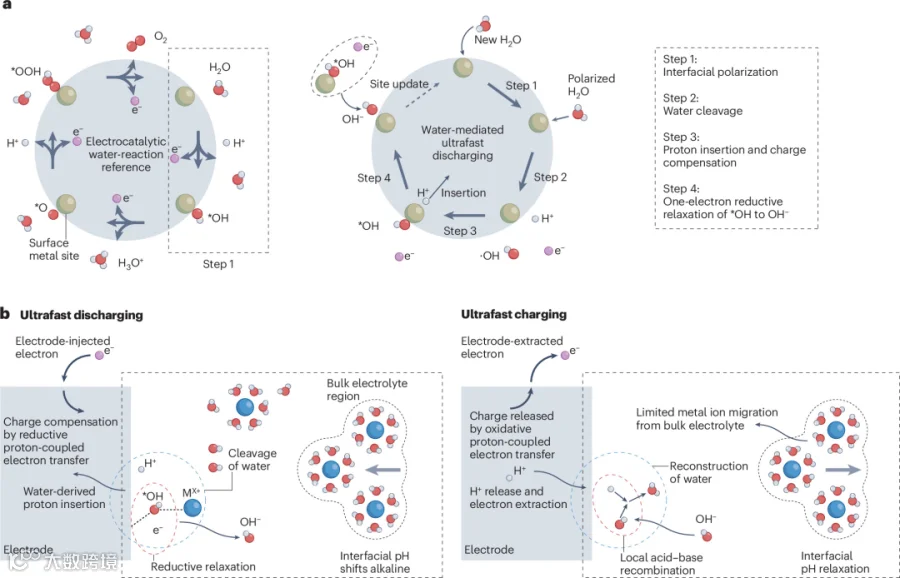
图2 水介导电荷转移机制的概念框架
a,左:析氧反应(OER)阶段,水经、、中间体依次氧化并释放;其初始水活化步骤为理解界面水在电化学极化下发生O—H键极化、裂解和重建提供分子参考。右:提出的水介导放电过程:极化界面水裂解生成水衍生质子、短寿命中间体和瞬态电子;水衍生质子嵌入宿主以补偿电极注入电子,羟基中间体瞬态吸附为,随后经一电子还原弛豫为;生成的离开局部界面位点,由新的分子替换,恢复下一轮水极化—裂解循环。b,超快放电与充电中的界面过程。左:放电时本体电解液中的金属离子向阴极界面有限再分布,界面水裂解提供水衍生质子,在阴极进行快速还原型质子耦合电子转移;羟基中间体瞬态吸附为,与邻近电解质阳离子作用,随后还原为,使局部界面环境碱化。右:充电时质子化宿主经氧化型质子耦合电子转移释放,电子被抽取至外电路;释放的与局部复合成界面水,使界面pH向初始电解液值弛豫。
水不是像金属离子那样的“移动载流子”,而是化学活性的界面介质。放电时,界面水在电场下裂解,生成质子嵌入宿主,同时经瞬态电子还原为,造成局部碱化;充电时反向释放质子并与复合成水,局部pH回落。该机制可解释三个矛盾:低本体质子浓度下仍有质子嵌入信号、局部pH随充放电摆动、以及强阳离子—阴极配对特异性。速率优势来自短反应距离和界面水物种快速周转,而非金属离子长程迁移进入本体宿主。

图3 水系电池中的水裂解活化
a,水系微液滴具有与电极—电解液界面相近的电场强度,为场辅助界面水活化提供启示。基于此类比,电极表面附近Stern层提供高场界面环境,定向水分子和邻近溶剂化阳离子为水极化与H—OH活化创造有利条件;虚线表示羟基中间体、邻近阳离子和电极表面之间的非共价界面相互作用;扩散层从Stern层延伸至本体电解液。b,Grotthuss质子机制(左)与水介导机制(右)比较。Grotthuss路径中,电解液中已存在的质子通过极化氢键网络跳跃传输;水介导路径中,界面水先极化,随后H—OH键裂解,生成可被宿主接受的水衍生。c,水裂解“两个时钟”示意:第一时钟对应界面电场使水分子极化、H—OH键活化并裂解(fs—ps),第二时钟对应在电极表面吸附及其还原弛豫(µs—ms)。d,Stern层构型示意金属阳离子对界面水化学的影响:左,完全水合阳离子远离电极表面,由中间水分子介导其与瞬态吸附的相互作用;右,部分水合阳离子更接近表面,与更直接作用。e,特定阳离子—电极对的过电位(作为水裂解活性度量)与阳离子离子电负性(IN)和阴极d带中心的关系,提供低过电位配对最有利于水裂解活性的筛选框架。
机制落到可调控的界面物理化学:Stern层高电场、阳离子水合构型和阴极电子结构共同决定水裂解难易。第一时钟是飞秒—皮秒级H—OH裂解,第二时钟是微秒—毫秒级吸附/还原弛豫,后者更易实验捕获。图3d说明全水合与部分水合阳离子改变界面水取向和氢键连接;图3e用阳离子离子电负性与阴极d带中心构建“阳离子—阴极”筛选图,低过电位组合更利于水裂解。因此材料设计应围绕界面水环境,而非仅优化离子扩散。

图4 探测水介导电荷转移
a,水系电池中嵌入驱动电荷存储与水介导电荷转移的特征时间尺度比较;代表性operando技术按其固有时间分辨率定位,并列出可探测过程。嵌入机制包括嵌入赝电容(s—min)和伴随相变的嵌入(min—h);水介导窗口覆盖fs—ms。快速光学探针(快速XRD、快速CT)探测本体晶格与相;电化学振动探针(电化学Raman、operando红外光谱)探测表面中间体;快速X射线探针(quick XAS)探测局部配位变化;超快振动探针(快速Raman、快速IR)探测早期形成与O—H键极化;超快光学探针(TAS)探测电子激发与O—H键极化。b,电化学瞬态吸收光谱(EC-TAS)平台概念:飞秒泵浦—探测方案与电化学控制系统(虚线框)集成,包括三电极电化学池、探测器、触发器同步电化学控制与数据采集、计算机记录处理同步测量;延迟线在泵浦与探测脉冲间引入可控时间偏移,直接观察偏压诱导界面反应中的超快中间体动力学。c,MnO催化剂(左)与MnO₂阴极(右)在瞬态电化学探测下的测量/预期响应概念:上为施加电位扰动与电流响应;下为催化剂不同OER表面态覆盖度随时间的演化,以及阴极预期瞬态响应和独立观测的局部pH演化。
常规嵌入表征技术时间分辨率多为秒—分钟,难以覆盖水介导过程的fs—ms窗口。EC-TAS将飞秒泵浦—探测与电化学控制结合,可区分界面信号与本体水背景,追踪水裂解、生成与弛豫。对MnO₂阴极,预期可观察到瞬态信号,随后弛豫为并伴随局部pH升高;若这些信号与电位同步且可逆,可支持水介导机制。文章强调需多信号关联(界面容量、pH、同位素、瞬态),不能依赖单一标记。
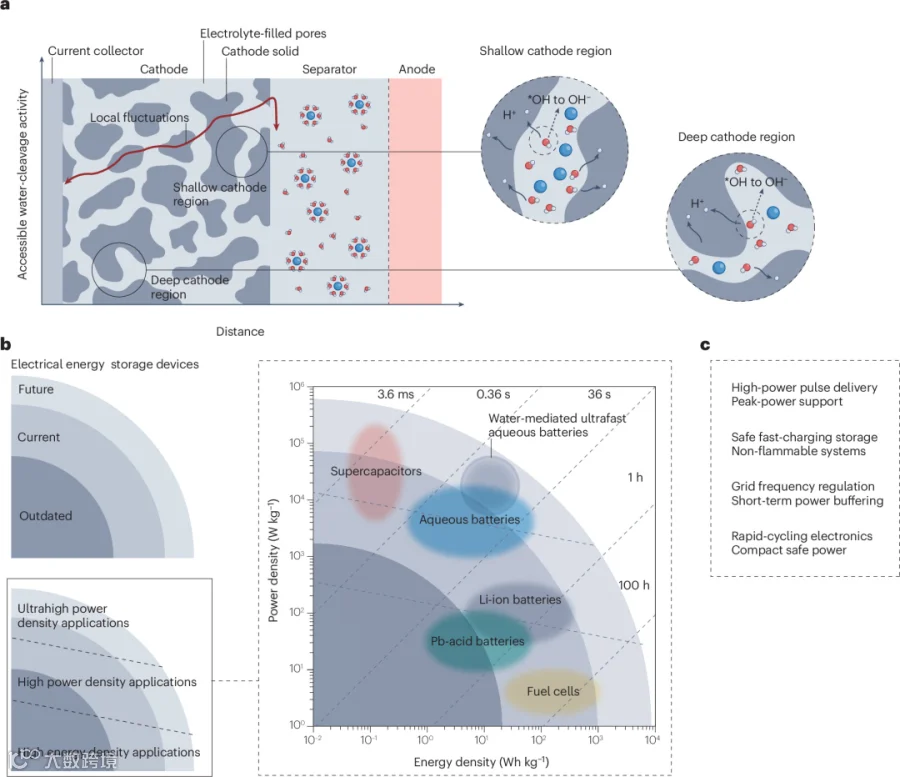
图5 水介导电荷转移的实际转化
a,厚多孔阴极中水介导电荷转移示意,以及孔异质性导致的可及水裂解活性沿阴极深度非均匀分布(红线)。电解液可及的孔—固界面使快速界面水裂解、弛豫和短距离水衍生质子嵌入从浅层阴极区延伸到深层阴极区。b,电化学储能器件功率密度—能量密度图:水介导超快水系电池位于高功率区,与超级电容器、水系电池、锂离子电池、铅酸电池和燃料电池比较;图中标出3.6 ms、0.36 s、36 s、1 h等时间尺度。c,应用方向:高功率脉冲/峰值功率支撑;安全快充/非易燃系统;电网频率调节/短时功率缓冲;快速循环电子器件/紧凑安全电源。
把分子机制转化为器件设计:实用高负载厚电极需保持电解液润湿的孔—固界面、连续电子通路和有效局部界面场,使水裂解—质子嵌入— 弛豫—水重建在整个电极深度内进行。图5b显示该机制有望填补超级电容器与电池之间的高功率—能量密度区间。应用上适合需要秒级—分钟级高功率、安全性和快充循环的场景。但厚电极中孔异质性会造成水裂解活性不均,需要孔结构与界面工程优化。
结论
该文将界面水提升为超快水系电池的“电荷转移介质”,提出一个可逆界面模式:放电时界面水O—H裂解,水衍生质子嵌入宿主补偿电荷,经瞬态电子还原弛豫为;充电时质子释放并与局部复合重建水。该框架补充了传统“离子中心”描述,把阴极化学、阳离子水合/界面位置和界面水结构共同构成的电极—电解液界面作为超快水系电池的核心设计目标。
未来关键包括:建立阴极—阳离子—电解液如何共同决定水活化、水衍生质子参与和羟基弛豫的设计规则;用局部pH、同位素效应、质子嵌入特征、界面水结构和瞬态信号进行多指标关联;发展EC-TAS等超快界面选择表征;设计厚而多孔、高负载且保持连续界面场的高功率阴极。需注意边界:盐包水、分子拥挤、深共晶等抑制水活性的电解液可能削弱该机制。总体而言,该视角为安全、高功率、快充水系储能提供了从分子界面到器件应用的统一概念基础。
Chen, J., Dai, Y., Lu, R. et al.Water serves as a charge-transfer medium for ultrafast aqueous batteries.
Nat Rev Mater (2026). https://doi.org/10.1038/s41578-026-00971-x
文章来源:电解质前沿
《固态电池行业技术发展与市场投资前景分析》
《钠离子电池技术发展与产业前景研究报告》
《富锂锰基动力电池产业研究及其市场前景分析》
《中国全固态薄膜电池和全固态超级电容器技术与市场调研报告》
《中国高能量高功率锂离子电池负极材料技术发展与市场投资规划报告》
▲以上报告由深水科技咨询制作
咨询电话:18115066088