



10月1日,东南亚两大医疗器械市场同步实施新规。新加坡卫生科学局(HSA)发布产品注册指南GN-15第15版(R15)及新的《上市前申报检查清单》(MD-01 R1),为B/C/D类注册增设“形式审查关”;马来西亚医疗器材管理局(MDA)更新产品分类申请系统(PCAS),将分类函有效期统一调整为5年,并明确存量函件过渡安排。
两项新规虽条文清晰,但若操作不当极易导致退件或证书失效。本文旨在梳理核心变更点、高频易错环节及企业应对策略。
一、新加坡:申报检查清单成“首要材料”,形式审查趋严
1. 核心变更:检查清单列为第一项申报材料
在GN-15 R15版的申报材料汇总中,检查清单被置于首位。具体要求如下:
- B类器械:完整评审(Full)和简化评审(Abridged)路径需提交;
- C/D类器械:Full、Abridged及加速路径(ECR、EDR)需提交;
- 即时路径(IBR、ICR):不适用,无需提交。
清单首页明确警示:若必需材料未备齐,切勿提交。不完整申请将被拒收,且已缴费用不予退还。
HSA列举的“不完整申报”典型情形包括:
- 未附检查清单或填写不全;
- SHARE系统中对应文件夹为空;
- Annex 2配置清单与SHARE信息(如标识符、型号数量)不一致;
- 植入物系统缺失完整的文件映射(File Mapping);
- 文件归档错误(如灭菌报告误放入生物相容性文件夹);
- 在有专用文件夹的情况下,将文件归入第13节“其他”;
- 上传空白文件或“后补”占位文件;
- 第8节(设计验证与确认)文件夹为空且未在清单中说明理由。
2. 中国企业高频易错点解析
(1)配置清单与型号不符
Annex 2必须使用HSA最新Excel模板,严禁包含A类或非医疗器械。含植入物申请需填写“List of config (w File Mapping)”页签并逐一列明配件。常见错误为型号命名与国内注册证或CE文件不一致,且规格型号表未及时同步。
(2)软件版本描述过于简略
含软件器械需在配置清单中精确注明在新加坡供应的软件版本,确保可追溯至具体改动(界面、功能、Bug修复等)。测试报告版本须与发布版本一致,仅标注“V1”等模糊版本号将不被接受。
(3)“不适用”项缺乏理由说明
第8节涵盖生物相容性、灭菌、电气安全、网络安全等多项内容。若某项不适用,必须在清单中注明原因(如“器械不接触患者,故无生物相容性资料”),留白将被视为材料缺失。
(4)参考国批准文件不全
采用简化或加速路径时,若以CE为参考,除公告机构EC证书外,还需提供制造商欧盟符合性声明(DoC);若以日本批准为参考,日文证书须附英文翻译。
(5)注册状态标注错误
执行摘要中需用表格列出产品在HSA各参考监管机构的真实状态(已批准、未申报、审评中、被拒、撤回),严禁使用“Not Applicable”或“NA”。若有撤回或被拒记录,须说明原因。全球不良事件(AE)和现场安全纠正措施(FSCA)汇总需严格遵循TR-01或TR-02表格格式。
3. ISO 13485证书:核实认证机构“认可链”
R15版统一要求:认证机构须获得Global ACI承认的认可机构认可,或其本身为EU MDR/IVDR公告机构。
此举并非提高门槛,而是术语更新。原R14版要求的“IAF承认”已随国际认可论坛(IAF)和国际实验室认可合作组织(ILAC)职能并入全球认可合作组织(Global ACI)而相应调整。MDSAP证书继续有效。无ISO 13485或MDSAP证书的工厂,可提交同等质量体系审核报告(如美国FDA QSR或日本MHLW 169号令报告)。
鉴于HSA已将证书核查纳入检查清单第12.2项,建议企业采取以下措施:
- 范围全覆盖:证书须覆盖成品所有生产厂及灭菌厂(含外包方);
- 厘清认可链:在Global ACI官网“Recognised ABs”名单中核实发证机构的认可资质及范围;
- 留存证据:归档核查截图与证书,避免仅凭证书标志判断。
二、马来西亚:产品分类函有效期统一为5年
1. 明确“分类函”定义
马来西亚产品分类申请(Product Classification)用于判定产品是否属于《2012年医疗器械法》(Act 737)定义的医疗器械,不用于判定风险等级(A/B/C/D类)。该函件主要用于边界产品判定或证明产品非医疗器械。
2. 新有效期规则(2026年10月1日起生效)
- 新签发函件:自签发之日起有效期5年;
- 原2年期函件:自动延长至原签发日起算3年,无需申请(注意:非重新起算);
- 已满5年的旧函:设1年过渡期,须在2027年10月1日前提交续期申请;
- 逾期未续:过渡期结束后函件失效,需重新申请。
续期前提:函件内容(产品、预期用途、描述、制造商)必须完全未变。若有变更,须重新申请。过渡期内提交符合条件的申请仍可续期。
3. 申请流程优化
- 在线填报:无需上传分类模板,直接在PCAS在线表单填写;
- 缴费通知:提交后7个工作日内发出;
- 审评周期:付款到账且资料齐全后30个工作日内完成;
- 补正时限:收到补正要求后90个工作日内未回复,申请将被撤回(不退款);
- 费用:每份申请RM300。
4. 企业自查行动指南
- 盘点公司及代理商持有的所有马来西亚分类函,记录签发日与有效期;
- 按新规归类计算准确到期日(原2年期函按“原签发日+3年”计算);
- 针对已满5年的旧函,核对产品信息是否变更:未变者于2027年10月1日前续期,有变者重新申请;
- 建立证照有效期台账,纳入日常监控。MDA不会逐一通知,企业需自主管理。
三、行业洞察:东南亚监管趋向“前置化”管控
新加坡与马来西亚的新规均体现了监管机构将质量控制前移至“入口”的趋势。新加坡通过检查清单在受理阶段拦截不合格申报,马来西亚则通过有效期机制确保产品属性判定的时效性。
对于出海企业而言,依靠“先提交、后补正”的传统策略风险与成本显著上升。建议做好以下三点准备:
- 建立申报前质控机制:依据HSA检查清单,对配置清单、SHARE文件夹及“不适用”说明进行内部或第三方形式审查;
- 完善QMS证书台账:统一管理所有生产及灭菌厂的ISO 13485/MDSAP证书,明确认证机构、认可机构及有效期,适配东盟多国要求;
- 构建证照全生命周期管理:将注册证、分类函、授权书及参考国证书纳入统一台账,设置提前半年预警机制。
参考来源
1. HSA:GN-15 Guidance on Medical Device Product Registration, Revision 15(2026-10-01生效)
https://file.go.gov.sg/gn-15-r15-30-09-2026.pdf
2. HSA:Premarket Submission Checklist(MD-01 R1,2026年10月)
https://file.go.gov.sg/premarketsubmissionchecklist-2026oct.pdf
3. HSA:GN-17 Revision 5(普通医疗器械 CSDT 申报指南)
https://file.go.gov.sg/gn-17-r5-30-09-2026.pdf
4. HSA:GN-18 Revision 5(IVD 器械 CSDT 申报指南)
https://file.go.gov.sg/gn-18-r5-30-09-2026.pdf
5. HSA:Medical Devices Guidance Documents 索引
https://www.hsa.gov.sg/medical-devices/guidance-documents
6. MDA:Announcement – Update on Product Classification Application System and Implementation of Validity Period for Product Classification Letter
https://www.mda.gov.my/index.php/announcement/1857-announcement-subject-update-on-product-classification-application-system-and-implementation-of-validity-period-for-product-classification-letter
7. MDA:公告 PDF(2026-10-05 修订版)
https://www.mda.gov.my/index.php/documents/ukk/4376-update-on-product-classification-application-system-and-implementation-of-validity-period-for-product-classification-letter-30092026
8. MDA:Product Classification 专页
https://portal.mda.gov.my/index.php/industry/classification/product-classification
9. Pure Global News:HSA GN-15 R15 Adds Checklist and Updates Accreditation References(2026-10-11)
https://www.pureglobal.com/news/hsa-gn-15-r15-premarket-checklist-2026
10. Pure Global News:Malaysia Sets Five-Year Validity for Device Classification Letters(2026-10-11)
https://www.pureglobal.com/news/malaysia-mda-classification-letter-validity-2026
全球准入 ▶▶▶
🔗9 月新加坡HSA连出两件事:一件决定 "以后谁管你",一件决定 "现在交什么"
🔗东盟医疗器械“单一提交模式 ”达成共识!马来西亚当枢纽,出海东南亚的规则要变了?
🔗新加坡出手了!HSA推出"注册支持计划"未注册器械可免评估费进入正式注册通道
►►►
扫码进入我们的专家群,为您解答各种法规难题

关于Pure Global普瑞纯证
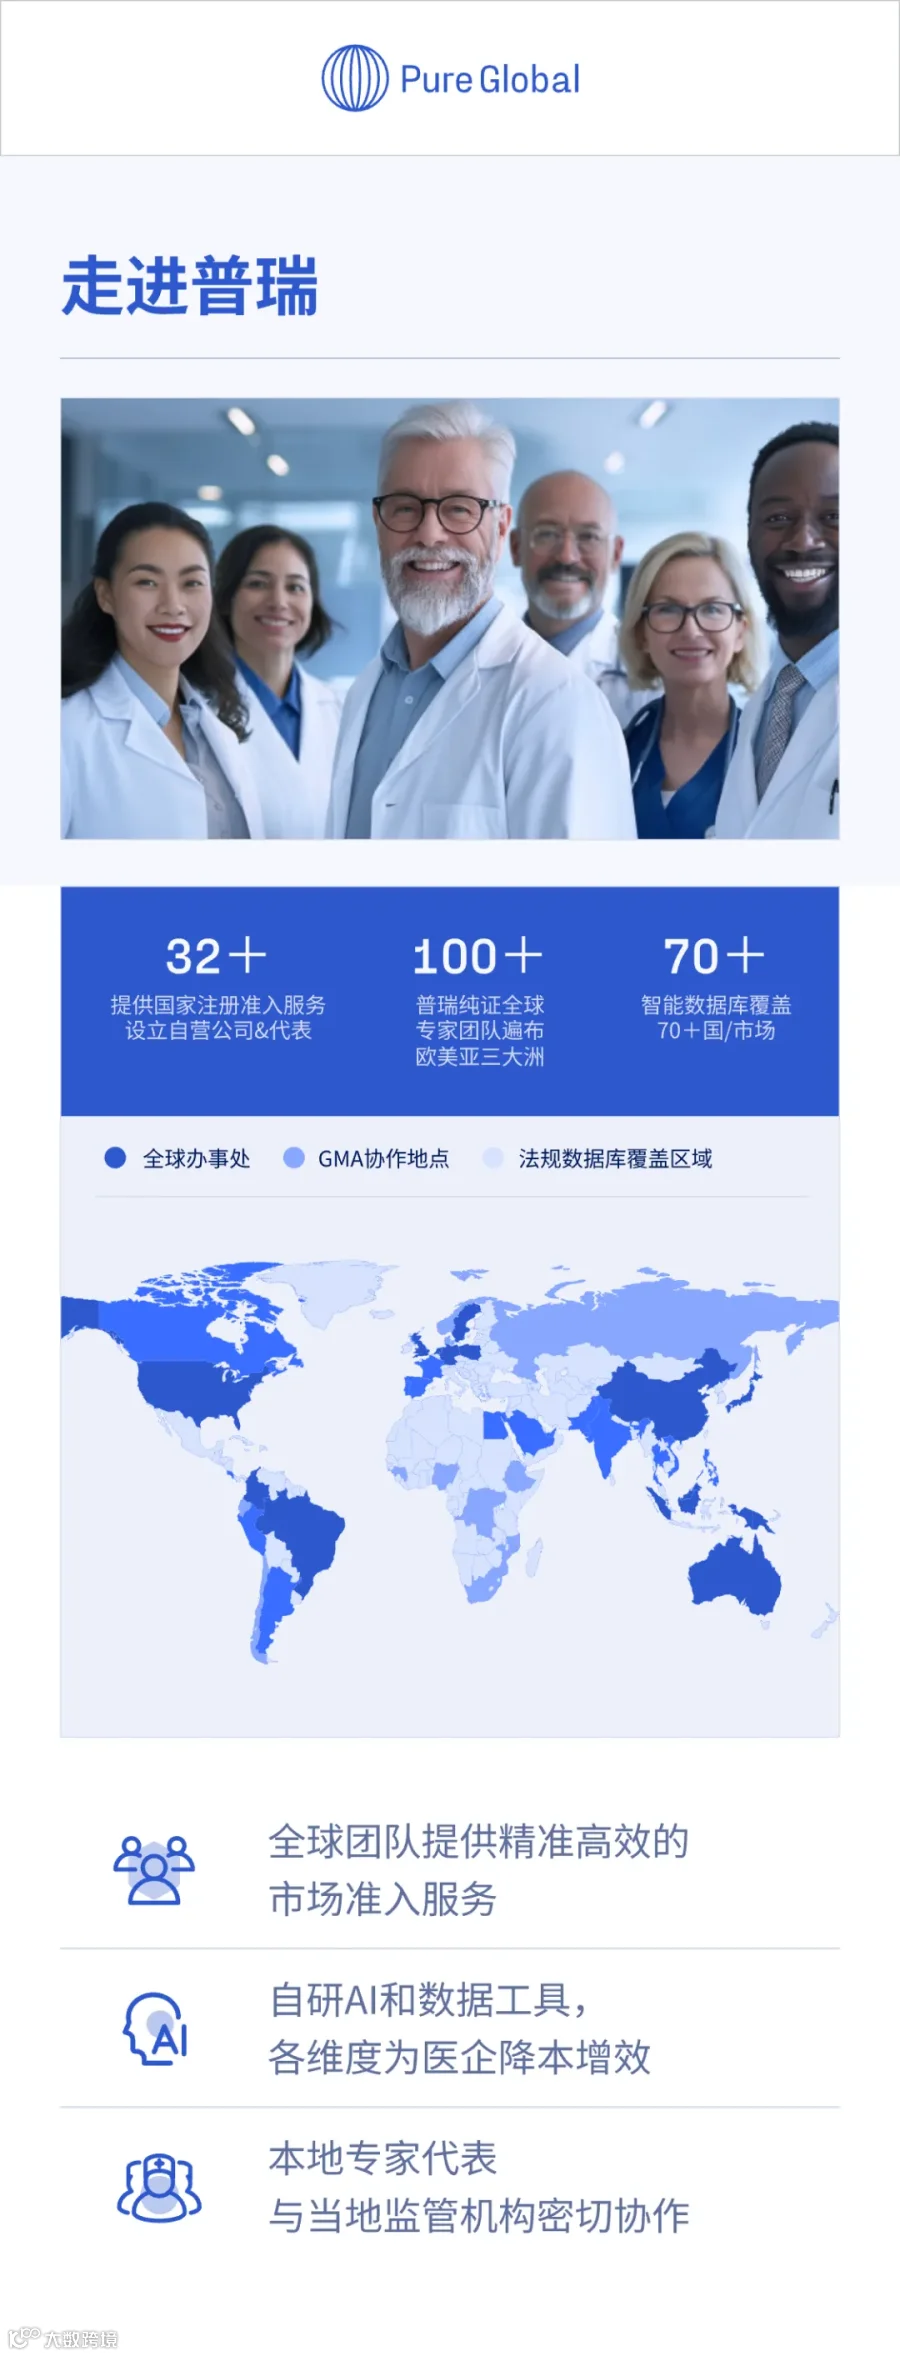
普瑞纯证拥有全球法规专家团队,支持34个国家 / 地区注册准入服务,并设立当地代表,配备全球数百个合作临床实验室及临床专家团队。
在全球临床和患者服务环节,普瑞纯证凭借遍布全球的数百个合作实验室、2 个自营实验室和 8 个海外生物银行,为医疗企业提供高效临床试验服务。其全球智能法规平台(GRIP)包含全球法规资讯、临床试验数据、多国注册产品数据、经销商数据等数据库,助力企业在产品海外落地各节点,利用大数据支持商业决策与市场战略制定。通过本次会议,将深入探讨如何借助 AI Agent 及本地化网络,从全球市场准入、产品策略、国际合规、营销体系,到全球临床和患者服务等方面,帮助中国医械企业抓住出海机会,铺平准入路径,解锁全球市场,实现从 “寻宝式” 出海到 “融入共赢式” 出海的转变,推动医疗器械行业全球化迈向新高度。

►►►
扫码进入我们的专家群,为您解答各种法规难题