


社交行为对生存与身心健康至关重要,社交障碍是自闭症谱系障碍(ASD)及脆性X综合征(FXS)的核心症状。FXS由FMRP缺失引起,Fmr1 KO小鼠为经典模型。已知杏仁核、前额叶、外侧隔核和海马参与社交调控,相关环路过度激活、多肽/催产素信号异常及兴奋-抑制失衡均可致社交障碍;dCA3过度激活也可能参与FXS社交缺陷,但精准环路与分子机制尚不明确。
2026年9月6日,浙江大学医学院汪浩教授团队在eBioMedicine上发表了题为“ERK-dependent hyperexcitability of BLA neurons projecting to dCA3 underlies social dysfunction in a male mouse model of Fragile X syndrome”的研究论文。该研究证实BLA-dCA3环路以及BLA特异性ERK信号是FXS社交辨别缺陷的关键介导因素,建立了FMRP蛋白缺失→环路功能异常→ERK通路失调之间的因果关联。
与既往报道一致,Fmr1 KO小鼠社交偏好测试存在缺陷,对熟悉、陌生小鼠无明显偏好。社交辨别任务后检测WT及Fmr1 KO小鼠c‑Fos表达模式(图1A),结果显示相较于WT小鼠,Fmr1 KO小鼠BLA、dCA3及LH脑区c‑Fos阳性细胞数量显著增多(图1B‑D);免疫共染色证实,社交激活的BLA神经元绝大多数为CaMKIIα阳性兴奋性神经元(图1E‑G)。向dCA3注射逆行病毒retroAAV‑hSyn‑mCherry,3周后在BLA观察到表达红色荧光蛋白的神经元胞体(图1H,I);在BLA表达CaMKIIα‑ChR2病毒,3周后在dCA3开展全细胞膜片钳记录,光刺激BLA轴突末梢可在dCA3诱发单突触谷氨酸能EPSC,且该电流可被DNQX阻断(图1J–L),进一步证实BLA的CaMKIIα神经元与dCA3神经元之间形成单突触谷氨酸能连接。
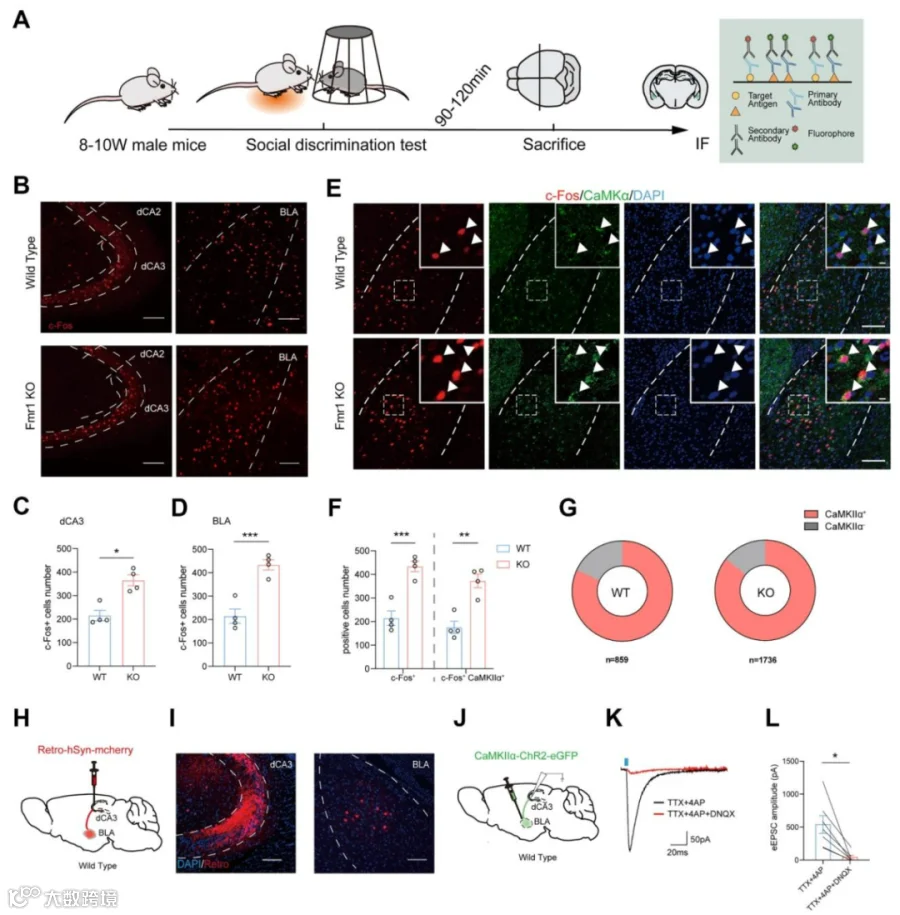
图1.Fmr1 KO小鼠在社交辨别测试中BLA与dCA3脑区出现异常激活
在Fmr1 KO及WT小鼠BLA脑区注射Cre依赖GCaMP6m病毒,dCA3注射逆行Cre病毒,3周后进行光纤光度记录(图2A、B)。社交偏好测试中,WT小鼠与陌生小鼠互动时,投射至dCA3的BLA神经元钙信号瞬时升高,和熟悉小鼠互动则无该现象;而Fmr1 KO小鼠无论和熟悉或陌生小鼠互动,该群BLA神经元钙信号均快速增强(图2C-I)。综上,BLA→dCA3通路在Fmr1 KO小鼠中失去社交对象选择性并呈过度激活状态。

图2. 投射至dCA3的BLA神经元编码社交辨别价值
为解析BLACaMKIIα-dCA3通路功能,在野生型小鼠BLA注射rAAV CaMKIIαChR2eGFP,于dCA3埋置光纤实现通路选择性光激活(图3A、B),并开展三箱社交行为检测(图3C-R)。社交能力阶段,光刺激不改变小鼠对同类的基础偏好(图3E、G);社交辨别阶段,无光刺激小鼠偏好陌生小鼠,光激活BLACaMKIIα-dCA3通路后,小鼠对熟悉、陌生小鼠的互动时长差异消失,诱发社交辨别缺陷(图3H-K)。进一步闭环光激活实验显示,仅在小鼠与熟悉小鼠互动时激活该通路,即可破坏野生型小鼠社交辨别偏好(图3L、3M-R)。
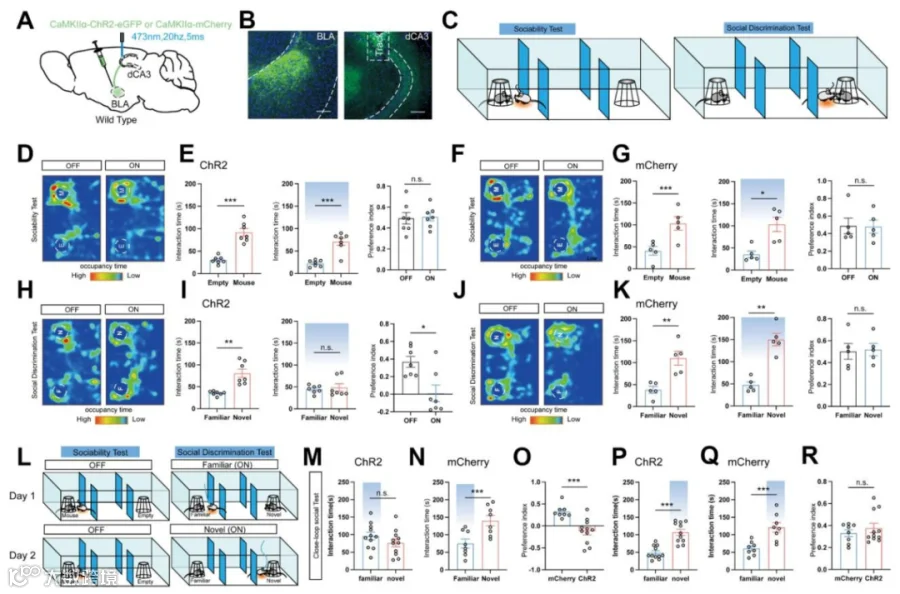
图3.光遗传激活BLACaMKIIα-dCA3环路诱发社交缺陷
继而利用光遗传病毒rAAV-CaMKIIα-eNpHR3.0-eYFP探究抑制该通路能否挽救Fmr1 KO小鼠社交缺陷(图4A、B)。无光刺激时Fmr1敲除小鼠无社交辨别偏好;黄光抑制BLACaMKIIα-dCA3通路后,模型小鼠对陌生小鼠探查时间显著上升,社交辨别能力恢复,对照组mCherry病毒小鼠无此效应(图4C-F)。闭环抑制实验证实:小鼠与熟悉小鼠互动时沉默该通路,可挽救社交偏好;而在接触陌生小鼠时抑制通路,则降低小鼠对陌生个体的探查行为(图4G、4HM)。综上,BLACaMKIIα-dCA3通路过度激活足以诱发社交辨别缺陷,而抑制该通路可挽救Fmr1 KO小鼠的社交障碍,且其行为效应具有互动对象依赖性。
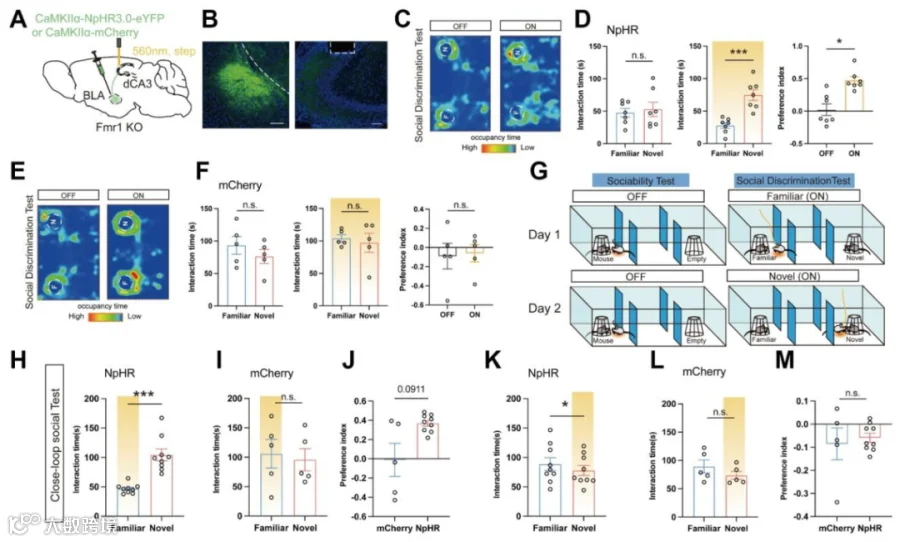
图4. 光遗传抑制BLACaMKIIα-dCA3通路挽救Fmr1 KO小鼠的社交缺陷
为解析自闭症谱系障碍(ASD)BLA异常激活分子机制,本研究分析5名ASD患者与5名对照受试者共11575个细胞的公开单核转录组数据,经聚类与UMAP可视化划分细胞类型(图5A-D)。基于标记基因鉴定神经元、胶质及基质细胞类群,ASD患者内皮细胞占比降低、兴奋性神经元占比升高,抑制性细胞数量无明显变化(图5D、E);ASD样本FMR1表达下调(图5F)。单细胞水平统计显示ASD组FMR1阳性细胞占比低于对照组。sigDGE差异基因分析提示基因改变主要发生在兴奋性神经元;GO富集表明兴奋性神经元上调基因富集于ERK通路,下调基因集中在RNA合成通路,GABA能细胞ERK通路无显著变化(图5G-I)。这提示BLA兴奋性神经元中ERK信号过度激活可能参与ASD相关的BLA异常激活。

图5. 人杏仁核细胞类型中ASD相关基因表达变化的单核RNA测序分析
为探究Fmr1 KO小鼠BLA是否存在ERK通路过度激活,利用Westernblot检测ERK1/2与pERK1/2表达,并追踪不同社交行为后pERK的动态变化。结果显示,总ERK1/2组间无差异,但Fmr1 KO小鼠pERK1/2水平显著升高(图6A–D),提示其BLA中ERK信号通路存在过度激活。为验证ERK通路拮抗剂PD98059能否改善Fmr1 KO小鼠社交缺陷(图6E),在Fmr1 KO小鼠BLA上方埋置给药套管后,给药30min及6h两个时间点,PD98059均可挽救其社交偏好缺陷,表现为对陌生小鼠的探查时间显著多于熟悉小鼠(图6F、G);而溶剂对照组在包括24h在内的所有时间点均无挽救效应(图6F–H)。进一步利用AAV9递送靶向Fmr1或对照shRNA进行RNA干扰敲低,病毒注射4周后qPCR证实Fmr1表达显著降低(图6I、J);Fmr1 敲低小鼠出现社交功能损伤,社交偏好测试中对熟悉、陌生小鼠的互动时长无差异(图 6K-M);同时 BLA 脑区 pERK1/2 水平较对照明显上调(图 6N-Q)。综上,Fmr1缺失直接导致BLA中ERK信号过度激活,而抑制ERK通路可挽救Fmr1 KO小鼠的社交缺陷。

图6. 药理学抑制ERK1/2信号可纠正Fmr1 KO小鼠的社交损伤
为揭示PD98059挽救BLACaMKIIα-dCA3环路过度激活的机制,对投射至dCA3的BLACaMKIIα 阳性神经元进行全细胞膜片钳记录(图 7A-O)。Fmr1 KO小鼠该类神经元内在兴奋性上升,静息膜电位去极化(图 7F),动作电位半宽度与上升时间增加(图 7L、M)。ERK抑制剂PD98059能够逆转静息膜电位去极化,但无法修复动作电位动力学的异常;激活阈值虽呈现和静息膜电位相似变化趋势,但无统计学差异(图 7G)。这表明PD98059可能主要通过纠正静息膜电位去极化来降低该环路兴奋性。
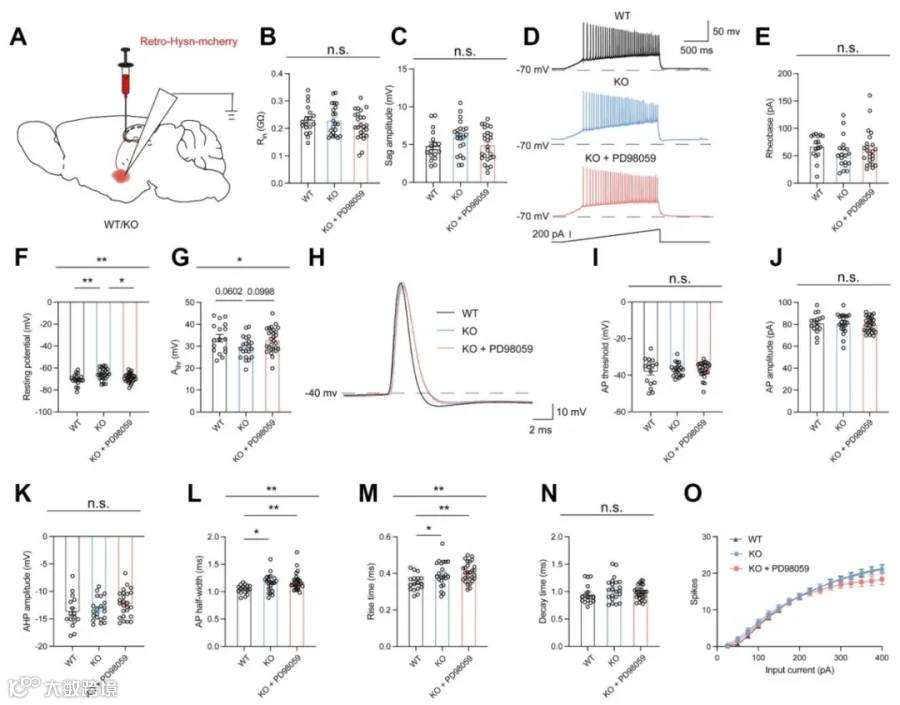
图7. 抑制ERK信号可部分恢复Fmr1 KO小鼠中投射至dCA3的BLA神经元异常的内在电生理特性
Fmr1 KO小鼠BLACaMKIIα-dCA3投射神经元异常过度激活,闭环操控该通路可双向调控社交辨别;ASD患者及模型小鼠BLA内ERK信号均上调,敲低FMR1可重现缺陷,抑制ERK则恢复社交行为与神经元兴奋性。本文研究确认了 BLA→dCA3环路及BLA特异性ERK信号是脆性X综合征社交辨别缺陷的关键介导因素,建立了FMRP缺失→环路功能异常→ERK通路失调的因果关联,提示靶向该通路有望成为治疗 ASD与FXS社交功能障碍的有效策略。
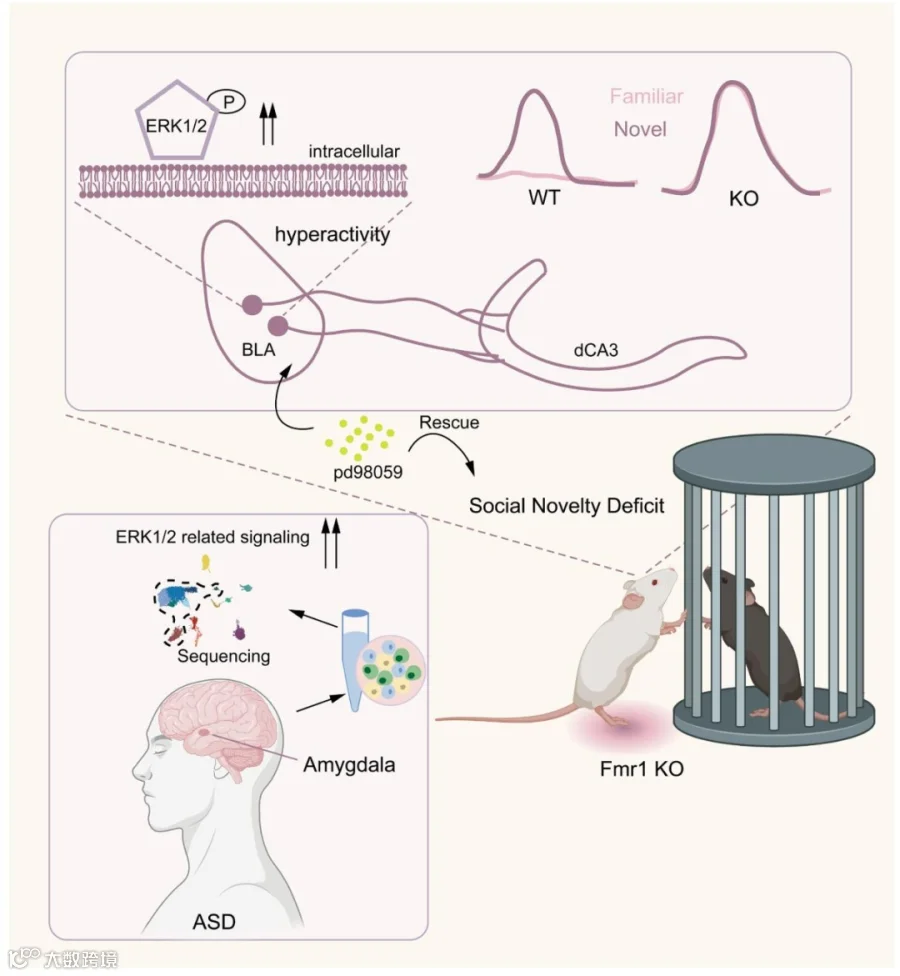
图8. BLACaMKIIα-dCA3环路在Fmr1 KO小鼠社会功能障碍中的关键作用,BLA ERK信号通路可能是治疗该FXS缺陷的潜在靶点
本文使用的工具病毒布林凯斯均可提供:

同时布林凯斯也可提供各类定制服务请联系小布:18971216876(微信同号)或者咨询所在区域的销售经理获取更多信息。