


本期对2026年9月份国内外发布的法规指南进行汇总,详情请见下文。
(文末点击“阅读原文”获取所有链接)
国内监管动态
国家药监局(NMPA)
1.药品生产质量管理规范中药饮片附录(征求意见稿)★
发布时间:2026.9.1
征求意见截至:2026.9.30
要点:中药饮片GMP附录时隔十余年首次全面修订(共10章62条)
直接口服及泡服饮片车间须达D级洁净区、毒性及发酵发芽类饮片须专用设施生产;
毒性、制炭、发酵、发芽等复杂品种须按品种开展工艺验证;
引入保质期制度,规定生产日期以中药材首次投料日期为准;
毒性饮片批记录保存不少于五年;
禁止采购磷化铝熏蒸后的中药材。
2.进一步优化化学药品创新药工艺验证申报资料要求(征求意见稿)★
发布时间:2026.9.10
征求意见截至:2026.10.9
要点:对符合条件的全球同步申报化学药品创新药,
允许在提交上市申请时仅提交工艺验证方案与已完成的工艺研究;
承诺在审评期间滚动提交完整工艺验证报告;
受理后6个月内(优先审评3个月内)提交;
逾期审评暂停计时(即审评时限中止计算,直至申请人提交完整报告);
申请人对数据真实性承担全部责任。
3.印发《医疗器械生产质量管理规范检查指导原则》★
发布时间:2026.9.15
实施日期:2026.11.1
要点:
作为新修订《医疗器械生产质量管理规范》的配套文件,原2015年版同时废止。
全文200项检查项目(关键39、主要88、一般73)。
适用于生产许可核查及上市后监督检查。
国家药监局核查中心(CDI)
1.疫苗生产企业生产质量信息化系统检查指南(征求意见稿)
发布时间:2026.9.3
征求意见截至:2026.10.9
涵盖以下检查要点:
信息化系统的设计与验证;
数据完整性与权限管理;
系统变更与运维等。
2.中药材供应商审核指导原则(征求意见稿)
发布时间:2026.9.3
征求意见截至:2026.10.4
要点:引导中药上市许可持有人、中药生产企业规范开展中药材供应商管理:
质量评估、批准及持续管理工作;
将质量管理要求向中药材种植养殖等源头环节延伸。
国际监管动态
美国食品药品监督管理局(FDA)
更新亚硝胺杂质可接受摄入限值
发布时间:2026.9.24
要点:
新增“LTL调整因子”的说明(Less-Than-Lifetime,短于终身暴露)。
部分仿制药、短期用药,按终身暴露算的限值过严,现在可以按实际暴露时长放宽。
欧洲药品管理局(EMA)
1.欧盟委员会发布EudraLex第四卷附录19《参比样品与留样》修订版★
发布时间:2026.9.24
要点:
新增平行进口、平行分销与平行贸易产品的参比样品与留样要求;
允许在获得主管机构事先同意的前提下以照片或电子形式留存留样。
2.《原料药化学指南》2026版实施★
实施日期:2026.9.1
要点:适用范围由新活性物质扩展至已有活性物质。修订重点:
强化对高关注类别杂质(尤其N-亚硝胺)的全链条控制;
扩大起始物料、回收与再加工章节;
并将ICH Q13连续制造明确纳入;
出口欧盟的原料药(API)企业应重点关注亚硝胺风险评估、起始物料选择与杂质清除路径。
3. EMA发布国际API检查合作项目(2017—2024)总结报告
发布时间:2026.9.14
要点:该项目参与机构涵盖EMA、FDA、WHO以及英国、日本、加拿大、澳大利亚、巴西等国家和地区的药品监管机构。报告显示:
协同实施27次联合检查、覆盖25个API生产场地;
在107个生产基地的准入评估中直接采信其他互认成员国出具的GMP检查报告或符合性证明,占比约17%;
反映监管依赖(Reliance)机制已实质确立。
国际药品认证合作组织(PIC/S)
发布修订版PIC/S GMP指南★
发布时间:2026.9.23
生效时间:2026.9.24
要点:指南由PE 009-17升级为PE 009-18,主要修订附录19《参比样品与留样》,涉及平行进口、平行分销及平行贸易产品的参比与留样要求。
世界卫生组织(WHO)
发布《质量风险管理指南》(征求意见稿)★
发布时间:2026.9.18
征求意见截至:2026.11.15
要点:意见稿整体主线与ICH Q9(R1)对齐,主要变化有:
新增“主观性”与“基于风险决策”两个章节;
明确质量风险管理(QRM)与偏差、变更、CAPA的衔接关系;
首次就监管机构自身如何运用质量风险管理确定检查频次给出规则(按风险分级为每12、18、24个月,上限48个月)。
国际制药工程协会(ISPE)
1.发布指南《RNA治疗性产品生产》
发布时间:2026.9
要点:
聚焦体外转录(IVT)工艺的设施设计与运营;
倡导基于科学、以风险为导向的设计理念;
覆盖疫苗、肿瘤免疫治疗、蛋白替代疗法与基因编辑等RNA治疗平台。
2.发布刊文《在生物制药中实施基于风险的集成化调试、确认与验证(CQV)路径》
发布时间:2026.9.15
要点:
充分采信工程设计阶段测试数据、供应商工厂验收测试(FAT)与现场验收测试(SAT)数据以及良好工程规范(GEP)下的调试成果,直接转化为确认与验证证据,避免重复测试。
落地瓶颈多在企业内部部门壁垒而非工程技术本身。
须确立工程部门负责调试交付、质量部门独立履行合规把关与放行审核的权责划分。
美国注射剂协会(PDA)
1. 发布技术报告第14号(2026修订版)《基于柱层析的蛋白纯化工艺验证》
发布时间:2026.9
要点:
针对蛋白纯化用柱层析工艺的验证;
采用基于生命周期与风险导向的方法;
覆盖工艺表征、工艺性能确认与持续工艺确认各阶段。
2. 发布刊文《技术转移盲区:辅料供应商变异性应纳入关键物料属性风险评估》
发布时间:2026.9.16
要点:
研发阶段常基于单一供应商、单一批次辅料构建试验设计(DoE)响应面模型并固化工艺参数,忽视了商业化进厂辅料的批间真实波动。
提出以“敏感性×暴露度”双轴矩阵及变异暴露比(VER)指标识别风险,以便在技术转移阶段锁定内控限度或开展配方耐受性考察。
瑞士联邦药品管理局(Swissmedic)
更新指南《境外生产商的GMP合规性》第7.0版
实施日期:2026.9.7
要点:
新增“接受FDA检查的生产商”相关条款,分别适用于等同体系国家与非等同体系国家两类情形;
特定条件下可提交FDA检查报告、有效的药品出口证明(CPP)、cGMP声明作为GMP合规证据。
内容整理自2026年9月公开发布的法规指南,仅供参考,具体执行请以官方文件为准。
以上是本期分享的内容,如果你觉得有帮助,请转发给更多的人。
点击左下方“阅读原文”,即可查看所有法规指南对应的官网链接。

关注“二维码”,或邮件/电话联系我们
服务热线:400 166 2002
邮箱:info-cn@gempex.com
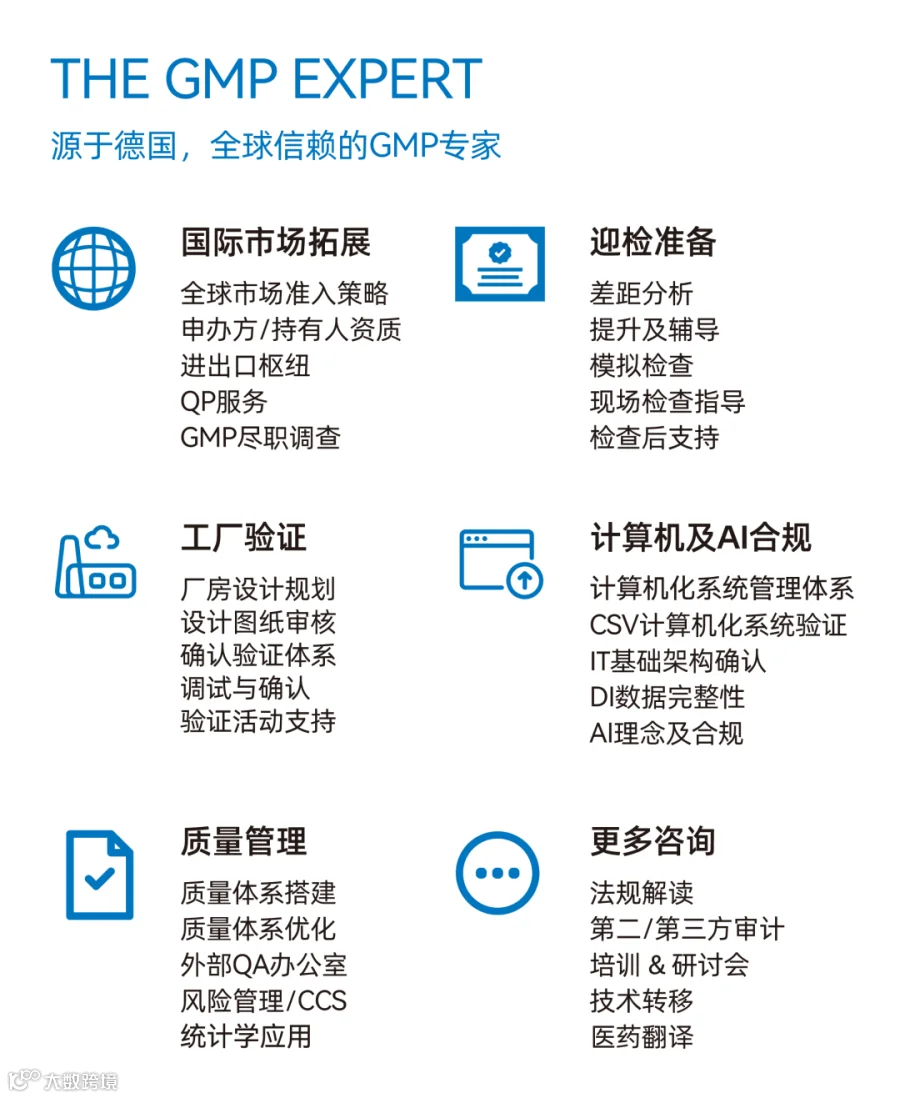
gempex德恩咨询深耕GMP合规领域24年,致力于为全球的生命科学企业提供合规、高效及可执行的GMP解决方案,帮助制药、生物技术、ATMP、原料药、原辅包、医疗器械等各方达到NMPA、EU、FDA、PIC/S等GMP标准,减少合规及药品安全风险。
目前,我们拥有60多位经验丰富的GMP专家,全球累计执行项目超过5000个,累计为1000多个客户提供专业服务,业务遍布20多个国家,并与众多知名药企建立了长期的合作关系。


点赞
分享
收藏