


DIA 2026 中国年会邀约
1、时间
5月13-16日
2、地点
上海张江科学会堂 | Protheragen 展位 D08
我们将派出合规、基建及财税领域的专家团队现场坐镇,为您提供一对一出海咨询。
跨越太平洋的基石,BioLanding 首秀 2026 DIA 中国年会

https://www.fda.gov/drugs/news-events-human-drugs/generic-drugs-forum-gdf-2026-04222026
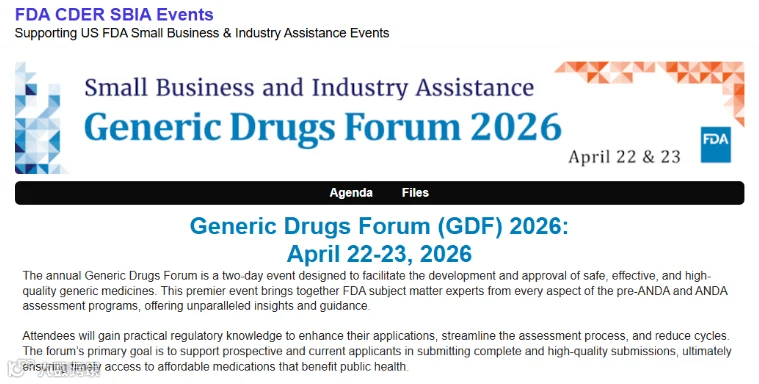
透过今年的论坛,我们看到了一组令人振奋的数据:在刚刚过去的 2025 财年,FDA 批准或暂时批准了 939 个仿制药申请(ANDA),全面超越 2024 年的 900 个。
更重要的是,在这些获批产品中,复杂仿制药和首仿药占据了极具分量的席位。
然而,在审批数量高歌猛进的背后,FDA 对数据可靠性、API 批次要求、辅料安全性(MDD 极限测试)、以及 CRO 审计的把控却越发严苛。
结合本次 GDF 核心释放的信息,我们为国内研发、注册及高管团队梳理了以下深度洞察。
1
复杂制剂迎来黄金期,首仿药门槛显现
从 OGD 副主任 Darby Kozak 公布的成绩单来看,仿制药的“内卷”方向已经非常清晰:低壁垒的口服固体制剂竞争红海化,而复杂仿制药正成为真正具备全球竞争力的药企的突围主阵地。
复杂制剂与首仿药数据亮眼
在 939 个获批 ANDA 中,包含 125 个复杂仿制药、92 个首仿药和 107 个竞争性仿制药疗法(CGT)。
2025 年重点获批的首仿药名单堪称“硬核”,包括:
利拉鲁肽注射液(多肽复杂注射剂)
蔗糖铁注射液(非生物复杂药物 NBCD 的典型代表,其体内外评价极具挑战)
西格列汀与二甲双胍缓释剂复方
利伐沙班
西尼莫德
这些重磅品种的突破,标志着 FDA 对复杂表征技术和等效性评价路径的接受度正在实质性拓宽。
61%的PSG要求体内BE,研发成本必须前置考量
截至 2026 年 3 月 8 日,OGD 已累计发布了 2407 份产品特定指南(PSG)。需要高度警惕的是,其中 61% 的 PSG 明确包含了体内生物等效性(BE)要求。
对于立项团队而言,这意味着仅靠体外溶出或理化表征豁免临床的路径越来越窄。企业在启动立项时,必须将高昂的体内 BE 成本、甚至带有终点评价的临床试验费用纳入预算,切忌盲目上马。
2
细节决定成败
在过去,很多出海企业对 ANDA 的拒收函(RTR)深恶痛绝,往往因为一个格式问题或遗漏被直接退库。而本次 GDF 释放了一个极具里程碑意义的数据:
FDA 的原始 ANDA 拒收率已从 2017 财年的 10.9% 历史高点,断崖式下降至 2025 财年的 3%。
这一数据说明,全球行业对 OGD 申报要求的理解已大幅提升,但剩下的 3% 往往死于低级错误的累积。
悬在头顶的“10个微小缺陷”法则
FDA 官员在会上发出了明确警告:在 ANDA 申报的完整性审评阶段(Filing review),微小缺陷(Minor Deficiencies)的数量是触发 RTR 的核心红线。一旦在案卷中发现 10 个或以上的微小缺陷,该 ANDA 将被直接拒收。
这对国内药企的注册团队提出了极高的要求——不要以为问题小就可以留到审评阶段去补正,申报资料的“初版清洁度(First-time Quality)”直接决定了项目能否活过立案期。
核心避坑:每个规格至少使用 2 个批次的 API
在关于审评延期和常见缺陷的复盘中,Kozak 特别点名了一个高频重灾区:对于仿制药的“每一个”规格,申请人务必使用至少两个独立批次的原料药(API)来开展研究。
很多企业为了节约成本,在进行多规格申报时,高规格和低规格混用同一批次 API,或者某个小规格仅用单批次 API 敷衍了事。在 FDA 看来,这无法充分验证 API 批间差异对最终制剂质量属性(CQA)的影响,必然招致缺陷函。

3
药学与辅料:极限场景下的安全性挑战
药学(CMC)永远是 ANDA 申报的重头戏。本次论坛不仅讨论了常态化的合规要求,更针对辅料最大日暴露量(MDE)和亚硝胺杂质等前沿挑战给出了实操指引。
01. 辅料评估的隐秘角落:“小规格多剂量”陷阱
辅料安全性评估是制剂研发的基石。目前,FDA 的非活性成分数据库(IID)已列出约 44% 辅料的最大日暴露量限值,且伴随 GDUFA IV 的推进,这一比例有望跃升至 70%(每年新增多达 500 个 MDE)。
FDA 特别提醒行业关注最大日剂量(MDD)的极限计算场景。直接用“片剂数 × 每片辅料量”在非等比剂量规格中往往会翻车。
实操案例
假设某药有 5mg 和 100mg 两个规格。患者如果服用单片 100mg,其内部的某辅料摄入量完全符合 IID 限值;但如果患者因为某种原因(如按公斤体重给药)需要服用 20 片 5mg 的低规格来达到 100mg 的总剂量,此时,这 20 片 5mg 中累积的非活性成分总量,极有可能瞬间超标(打破 MDE 限值)。
FDA 的建议
由于潜在的医疗场景和剂型例外太多,如果企业对自身辅料用量的合规性有任何疑虑,强烈建议通过受控函(Controlled Correspondence, CC)向 FDA 提前确认。切记,每次提交的 CC 最多只能包含三个问题,务必做到精准提问。
02. 亚硝胺杂质:替代 BE 方法的探索
亚硝胺杂质依旧是导致 ANDA 延期或退审的“头号杀手”之一。FDA 在论坛上披露了一种新思路:利用 FDA 深入研究过的抗氧化剂来控制亚硝胺杂质,并允许采用替代的生物等效性方法。 但这并非一张“万能通行证”。
FDA 明确指出,这种替代控制路径不适用于窄治疗指数(NTI)药物、颊用制剂、口腔崩解片(ODT)或咀嚼片。除抗氧化剂之外的其他控制手段,FDA 将坚持“逐案审查(Case-by-case)”原则,建议企业紧盯《2025 财年 GDUFA 科学与研究报告》。
03. 关联 DMF 变更的“穿透式”管理
在原料药主文件(DMF)的管理上,FDA 要求彻底告别“糊涂账”。当 DMF 持有人提交增补时,必须用清晰的表格总结变更项。更关键的是,如果该 DMF 变更触发了下游制剂的变更,ANDA 申请人必须在补充申请中“穿透明确”对应的 DMF 变更内容及准确的 DMF 编号。
此外,确保授权信(LOA)的实时更新、正确引用二级 DMF,并随附完整的 FDA 表格 3938,是不可触碰的程序底线。
4
Q1/Q2 透明化与 KASA 人工智能
Q1/Q2(定性定量同等性)沟通大门彻底敞开
对于做复杂注射剂、眼用制剂、外用制剂的出海药企来说,Q1(辅料定性相同)和 Q2(辅料定量相同)曾是最大的“盲盒”。过去,如果你通过 CC 询问 FDA 自己的处方是否满足 Q1/Q2,FDA 只会冷冰冰地回复“是”或“否”,绝不解释原因。无数研发人员只能抓瞎调整。
但伴随《2026 年综合拨款法案》(Consolidated Appropriations Act, 2026)的通过,这一困境被彻底粉碎!该法案正式授权 FDA,不仅可以与申请人讨论其处方与参比制剂(RLD)是否满足 Q1/Q2 同等性,如果在判定为不相同时,FDA 可以提供详细的具体原因。
这无疑是本次 GDF 上最令人振奋的消息,它将为国内研发团队省去难以估量的试错成本和时间。
AI 赋能审评,KASA 与“Elsa”联手
FDA 在本次会议上重点更新了其知识辅助评估和结构化申请(KASA)系统的进展。目前,KASA 已扩展至 60 多种不同剂型,覆盖了惊人的 95% 的仿制药提交。这意味着,传统的“大段文本式” PDF 申报资料正在被边缘化,机器可读的结构化数据字段成为了官方的“最爱”。
更具未来感的是,FDA 正在将新的人工智能助手 Elsa 深化融入 KASA 平台。Elsa 能够帮助审评员以毫秒级的速度识别出高风险杂质、交叉比对数据逻辑。对于企业而言,这意味着数据造假或前后不一致将无所遁形,申报资料的数据结构化能力将成为注册团队的核心竞争力。

BioLanding 介绍
BioLanding,Protheragen 旗下专注中国生物医药企业出海美国的战略服务平台。仿制药出海正迎来复杂制剂与首仿药的战略窗口,但 FDA 对申报质量、原料药批次数、辅料安全性及资料完整性的审查持续趋严。我们结合 OGD 最新审评动态,协助企业从立项到 ANDA 申报全流程合规推进,将监管要求转化为可执行的落地路径。
推荐阅读
纽约州生命科学研发税收抵免 Form CT-648填报解析
行业洞察:跨国药企AI战略与商业化落地全景
FDA 2027预算提案:拟推出美国本土首仿药独占制度
政策解读:纽约州生命科学研发税收抵免
干货分享:美国专利 FTO 怎么做?
小分子化药赴美专利申报攻略
中国药企赴美上市知识产权申报与保护
美国纽约州LLC出版要求深度解析
干货分享-美国纽约州商业实体注册前须知
中国药企如何在CGT领域构建合规出海的新坐标?
内卷之下,中国药企出海的“双核”生存法则
联系我们
即刻开启您的“美国总部”计划
网址:www.protheragen-bl.com
邮箱:info@protheragen-bl.com
联系电话:18080812786(微信同号)
