约75%-80%的人类疾病相关的蛋白被认为是当前小分子药物和大分子生物制药的”不可成药“靶点,这其中最为突出的一类是参与细胞内蛋白质-蛋白质相互作用(PPI)的蛋白质靶标。
PPI通常不含有明确的疏水结合”口袋“供小分子去结合,而对于大分子生物制剂,如单克隆抗体,难以进入细胞内部触及靶点。难难难!然而,两项多肽科学与技术方面的突破,使环肽闪亮登场,吸引众多的目光:一是发现针对任何蛋白质靶标的强效大环肽配体的方法;二是允许这些环肽配体进入哺乳动物细胞内部的技术。
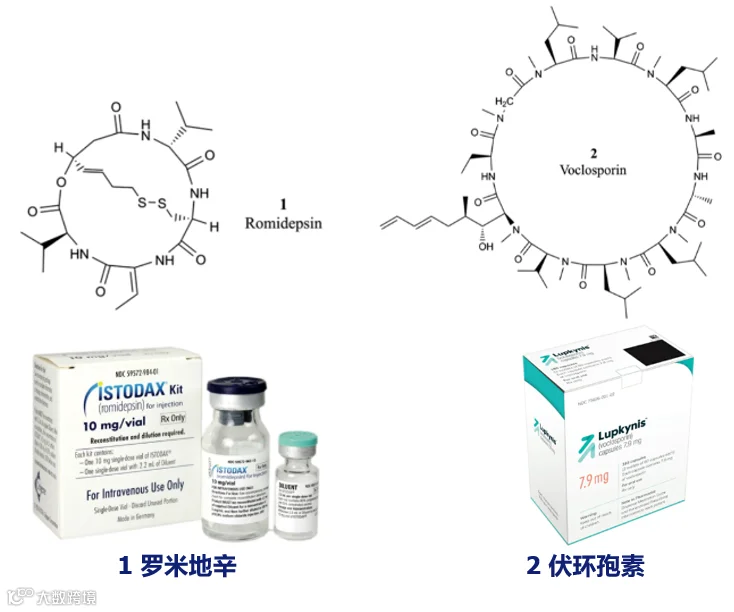
目前已有两款靶向细胞内蛋白靶标的环肽药物获FDA批准上市:罗米地辛、伏环孢素。
罗米地辛:天然双环肽,由内酯、二硫键关环,可以通过发酵生产;是一种前药,组蛋白去乙酰化酶抑制剂,静脉注射,在细胞内基质中二硫键被还原为两个硫醇,还原后可螯合组蛋白脱乙酰酶(HDAC)中锌依赖性活性位点上的锌离子,从而抑制组蛋白脱乙酰酶并诱导细胞凋亡。主要作为抗肿瘤药物,于2009年获FDA批准用于至少接受过一次全身性治疗的皮肤T细胞淋巴瘤(CTCL)。
伏环孢素:天然环孢素A优化类似物,由首尾内酰胺环化所得,半合成制备;一种新型best-in-class钙调神经磷酸酶抑制剂(CNI),口服给药,具有协同和双重作用机制:通过抑制钙调神经磷酸酶(CN),阻断IL-2的表达和T细胞介导的免疫反应,稳定肾脏足细胞。于2021年获FDA批准用于治疗狼疮性肾炎(LN)。
(1)环化减少构象自由度,显著提高了代谢稳定性、与靶标蛋白的结合能力和特异性。一般较小尺寸的环肽,如10个氨基酸以内的环肽分子相对不易被蛋白酶分解;
(2)中等大小的环肽(6-15个氨基酸残基,500-2000 Da)通常是小分子药物尺寸的3-5倍,能够结合靶标蛋白上更大的表面积;因此,环肽有能力概括蛋白质特殊的亲和力和特异性,甚至可以针对没有任何结合口袋的蛋白靶标。有类似生物大分子,如单克隆抗体般的结合力和特异性。
(3)环肽具有巨大的结构多样性。以八肽为例,仅利用20种人类蛋白质源的天然氨基酸,就可以产生20^8(约2.5x10^10)不同的环肽分子;增加分子的多样性、抗蛋白酶水解活性等,还可以引入非蛋白质源的氨基酸(如,D-氨基酸,β-/γ-氨基酸、非天然氨基酸等)、酰胺键N-甲基化、改变换尺寸的大小、改变环化的方式等等,可以带来惊人的数字。事实上,目前已经产生了多种类型的环肽化合物文库,包含数以亿计到兆计,甚至百兆计(10^14)的环肽分子。这个级别的结构多样性,远远超过了人类抗体库,理论上,可以找到针对任何蛋白质靶标的强效地、特异性地环肽配体。
(4)相比于蛋白质,环肽分子还保留了部分小分子药物的特性,如稳定性、免疫反应风险低、易于合成以及生产成本低等。
(5)环肽可以具有细胞渗透性,能够靶向细胞内蛋白,包括那些参与PPI的蛋白。
尽管环肽分子具有巨大的潜力,但直到目前为止环肽药物分子还没有得到充分的开发:我们有篇文章汇总了目前为止全球(FDA、EMA、PMDA)上市的环肽药物,截至2023年10月,总共有55种环肽药物上市,占多肽药物的46%,其中绝大部分来自于天然产物、天然产物类似物的改造,针对内源性配体的抑制剂、拮抗剂或激动剂的开发,有3款是针对丙型肝炎(HCV)病毒的异源性设计、有2款是针对线性内源性配体α-MSH的环化改造。多数为抗微生物、和靶向膜外蛋白的药物,仅有罗米地辛、伏环孢素等2款靶向细胞膜内的环肽药物。
空有”宝库“而不能利用,这是缺少了合理的发掘技术。除了订书肽和一些特殊的情况外,针对蛋白质靶点的合环肽配体理性设计是一个巨大的挑战,尤其是当结构信息不可用,或者结合多个或不连续的蛋白质表位(如,PPI)。对小分子药物发现行之有效的方法,如SBDD,似乎并不适用于环肽药物的发现;近期利用CADD的方法开展环肽药物的研发取得了一些进展,但其普适性还有待确定。在缺乏合理性设计的情况下,组合化合物库的方法可能就是个理想的选择,即同时合成大量不同序列的环肽化合物库,快速筛选与兴趣蛋白靶标(POI)的结合力或其它生物活性。在过去的几十年里,噬菌体展示技术、mRNA展示技术、SICLOPPS技术、OBOC技术、以及基因编码化合物库技术(DEL)等产生了不同类型的环肽文库,包含数以亿计、兆计,甚至百兆计(10^14)的环肽分子。理论上,可以找到针对任何蛋白质靶标的强效地、特异性地环肽配体。这是多肽科学与技术一重大里程碑式的突破。
接下来要解决的问题就是如何将环肽(绝大多数环肽不能透过细胞的质膜)运送到细胞内部,而细胞内部是大多数PPIs发生的地方。
对于任何化合物来说,如果靶标是位于细胞质或细胞核内,那么穿过细胞质膜是必不可少的。长期以来基于小分子药物研发的经验,似乎任何6个或更多以上氨基酸残基的环肽分子都不会具有显著的膜通透性和口服生物利用度。而绝大多数的中到大环肽分子(即>6 aa)也的确如此,但是,其中有一小部分,无论是天然存在的还是人工合成的,都表现出良好的细胞膜渗透性、和口服生物利用度,如前面提到的上市环肽药物罗米地辛和伏环孢素。因此,了解环肽分子穿透细胞膜的机制,和细胞通透性的物理化学决定因素至关重要。
小分子药物主要通过两种机制透过细胞膜:即,不依赖能量的被动扩散、和依赖能量的主动运输。对于给定的化合物,两种机制并不互相排斥。
小分子被动扩散是一个不依赖能量的过程,是小分子在细胞外水相环境、疏水性细胞膜、以及细胞内细胞溶质水相环境之间的分配过程。这个过程是给定化合物静浓度梯度驱动的,从浓度较高的区域(细胞外)流向浓度较低的区域(细胞内)。
哺乳动物细胞膜平均含有几百个转运蛋白,它们旨在将关键营养物质和代谢物质运送至细胞内;其中许多转运蛋白特征不明显,或缺乏已识别的内源性配体。小分子药物透过细胞膜的一种主动运输的方式就是基于受体转运蛋白介导的跨膜运输。如,溶质载体家族(SLC)是一类载体蛋白家族,包含有许多特异性亚族,使带电载物能够随电化学梯度运输,或者在一些情况下,作为二级主动转运体,随着正梯度和逆梯度同时转运,以获得自由能的净有利变化;这个时候,与天然底物的物化性质相似的、带有净电荷的小分子药物,就能够”劫持“转运体,进而被运输。
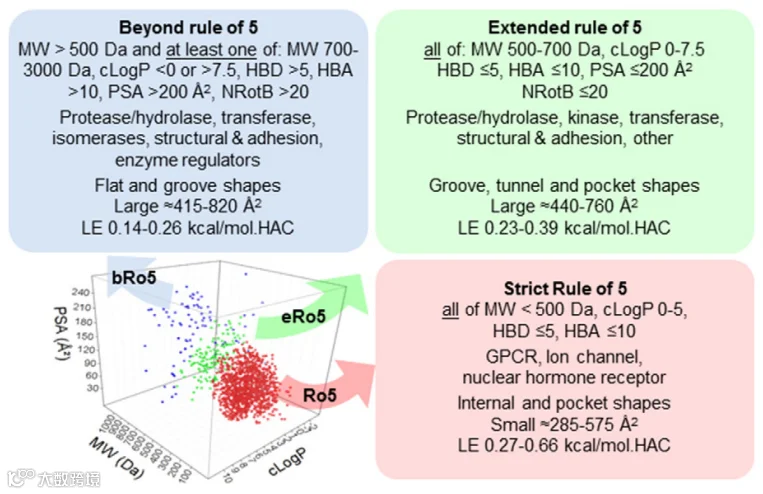
前面我们总结过环肽药物肠道渗透性的物化性质、bRo5物化空间、以及小分子类药性理化空间(Lipinski 五规则、Veber二规则)等。基于跨细胞转运可能是大多数小分子药物穿过肠道上皮细胞的主要机制,化合物的口服生物利用度应该与细胞膜通透性(即穿过细胞膜的能力)正相关。但并不是所有的情况都是如此。通过肠道上皮细胞间的转运或胞内吞作用,可以将化合物引入循环而不需要在细胞内定位。相反,细胞膜渗透性的化合物可能无法在肠道的恶劣环境中存活,因此可能缺乏口服生物利用度。
分子尺寸(分子量):靶向膜内蛋白靶点的罗米地辛(MW = 540 Da),伏环孢素(MW = 1215)分子量都大于Ro5的阈值,其中伏环孢素的分子尺寸甚至是阈值的两倍以上。但可以确定的是,分子尺寸的增加不利于环肽穿过细胞膜参与循环。
氢键电势:通过疏水性细胞质膜内部的被动扩散需要通过氢键作用与溶质协同的水分子脱溶剂。具有大量氢键供体(HBD)和氢键受体(HBA)的化合物倾向于极性分子,影响膜-水分离系数,同时也影响分子的带电荷情况。
极性表面积(PSA):通过评估给定分子的三维构象和分子表面积来确定,然后计算分子表面有多少极性原子组成的;PSA也被认为是非常高效的口服生物利用度的预测指标,若PSA>130 Å^2,即使其他参数都遵循Ro5,口服生物利用度也会很差。
暴露极性表面积(EPSA):更细化的PSA,基于暴露的极性,旨在通过考虑溶液中发生的构象变化来设计被动渗透的环肽。
脂水分配系数(cLogP):多肽的亲水性是他们细胞膜渗透性低的重要原因之一。脂水分配系数与环肽分子被动扩散时膜-水分配系数紧密相关。
可旋转键数(NRotB):一般来说适当增加分子刚性,可能会增加分子细胞膜渗透性,但不是说分子刚性越大越好,分子的构象应该在固定在”活性构象“状态下,而不是非活性构象下。尤其是主动运输,多肽在”活性构象“下与转运体结合以主动方式跨膜。环肽的环化、二级结构(α-螺旋、β-折叠等)、可旋转键、等都可影响分子刚性。
芳香环数(ARcount):氨基酸侧链影响环肽分子的极性,尤其时芳香环的增加有利于增加细胞渗透性。
通常多肽难以透过细胞膜具有多种原因,多肽固有的一些特性,如:
(1)每一个酰胺键贡献一个HBD、和两个HBA,一般环肽分子具有大量的HBD和HBA;多肽分子膜渗透性,最主要的障碍就是酰胺键脱溶剂效应时所需要的能量补偿。
(2)分子量较大,一个仅有非极性侧链组成的环状五肽已经达到了Ro5的边界;临床的多肽分子平均含有20个氨基酸残基,他们几乎违背了所有的Ro5参数(MW、HBD、HBA、PSA、logP、NRotB等)
(3)多肽通常具有较高的极性和电荷性,限制其在脂质双分子层中的渗透性。天然氨基酸分子的侧链往往是柔韧的,仅有三个具有理想的芳香环来增强渗透性(苯丙氨酸Phe、色氨酸Typ、酪氨酸Tyr);
(4)肽键结构是蛋白酶催化的反应位点,细胞膜上有多种蛋白酶可以降解多肽,阻碍其膜渗透性;通过构象转变可以遮蔽这些催化位点,增加环肽的稳定性和细胞渗透性。
(5)细胞膜具有选择透过性,只允许特定的物质通过。多肽分子需要与特定的底物具有相似的构象,才能”劫持“转运体,透过细胞膜。而一般线性多肽具有较灵活的构象,难以透过细胞膜;环肽分子因环化而具有约束的构象,具有一定的膜渗透性。
综合这些因素,不经修饰的多肽(包括环肽)组成在5个氨基酸以上,一般就不具有细胞膜渗透性,至少不具备被动扩散的细胞膜渗透性。总而言之,决定环肽细胞渗透性的特性主要有五种,包括:氢键电势、分子尺寸、电荷、疏水性、和构象。
尽管环肽分子一般违背了一些甚至全部的Ro5,但仍有部分天然的、或人工改造后的环肽分子具有很好的细胞膜渗透性,成功应用于疾病治疗,如开篇提到的罗米地辛和伏环孢素。而且,还有一系列的环肽分子在临床药物开发之中。和小分子药物研发一样,要了解如何实现的,我们先了解环肽分子透过细胞膜的分子机制是什么?
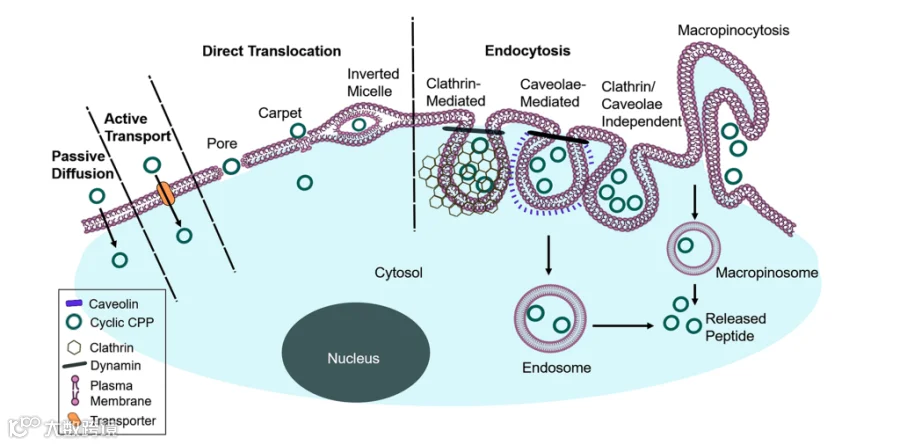
目前已报道的研究中,关于环肽分子的细胞膜渗透机制可以分为如下几类:
目前要完全理解环肽分子通过被动扩散的方式透过细胞膜的机制还需要进一步的研究,但一些研究已经出现了几个关键性的结构特征:
环肽骨架酰胺键的N-甲基化,可以减少HBD、HBA、约束构象、增加疏水性,进而增加环肽的细胞膜的被控扩散型渗透;也可以通过内酯替代(如缩肽类罗米地辛)、类肽类(N-取代甘氨酸)替代、脯氨酸替代等实现类似N-甲基化的结构优化。需要注意:随机地选择一个、或几个,或者干脆直接全部N-甲基化并不一定能够有效增加细胞渗透性。由此而导致的构象可能并不具有生物活性,而造成脱靶效应。通过合理性设计,在某些”战略性位置“设置N-甲基化,允许构象转换,同时促进分子内氢键形成,可能会对环肽细胞渗透性改造更有成效。另外,N-甲基化还可以提高环肽分子的抗蛋白酶水解稳定性,但会带来溶解性问题以及多构象混合。分子内氢键是确保环肽分子细胞膜渗透的关键因素,即使主要由疏水氨基酸组成的环肽也是如此。
环孢菌素A的结构特性、以及它的细胞通透性,打破了传统细胞通透性观点的固有认知,有一种假说凸显了这一机制,如下图。
一般认为,环肽分子的被动性扩散与它们的构象灵动性紧密相关,即,环肽分子会根据周围环境而改变三维构象和疏水性,作为一种平衡构象存在(如上图,在膜外水相环境中,打开的状态和关闭的状态处在动态平衡中);当环肽分子接触疏水细胞膜时,平衡向着低极性表面积的构象转变,有利于形成分子内氢键稳定住这种构象,进而消除或者减少游离NH的暴露,促进环肽被动性扩散透过细胞膜;进入到细胞质水相环境后,又恢复这种动态平衡,其中有生物活性的构象与细胞质中靶蛋白结合。这种假说就是环肽分子被动扩散的”变色龙“假说,其中环孢菌素A及其类似物是最典型的一类”变色龙“环肽分子,赋予了环肽分子膜通透性,同时也没有明显牺牲分子的溶解性。仿照环孢菌素A的膜通透性机制,大量的研究表明:形成分子内氢键的能力,而不是亲脂性能力,是确保膜通透性的关键因素,即使对于主要由疏水氨基酸组成的环肽也是如此。
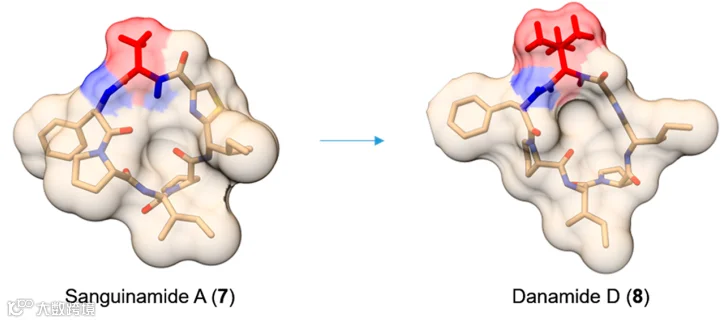
有研究发现,环肽分子的骨架酰胺键位阻闭塞赋予的细胞膜渗透加强,比分子内氢键形成获得的渗透性还要大,这反映了拓扑极性表面积(TPSA)对被动扩散的重要性。
如上图中对天然化合物Danamide A的骨架和侧链的修饰得到的一系列的类似物。3D结构中的棕色显示为溶剂可及表面,蓝色区域为溶剂可及骨架酰胺键区域,红色区域为侧链闭塞疏水的区域。可以看出,Danamide D中大位阻的叔丁基有效的封闭了丙氨酸(原Sanguinamide A)酰胺键骨架,减少了溶剂可及性、极性表面积,显著增强了细胞渗透性(约增加了13.7倍)。
环肽内吞作用即通过内吞摄取,继而内质体逃逸释放咋细胞质内。
早在二十世纪90年代,人们就发现来自人类免疫缺陷病毒转录蛋白反激活子(Tat)和果蝇天线同源结构域(penetratin)等短、而高碱性的多肽能够进入哺乳动物细胞的细胞质中。这后来发展成一种额外肽的递送技术,传递”货物“透过细胞膜进入到细胞质中。尽管CPPs的作用机制仍然还存在一些争论,他们已经在体内/体外,应用于递送一系列”货物“(包括:多肽、蛋白、核酸、和纳米颗粒)进入哺乳动物细胞内。
对于绝大多数的CPPs,细胞溶质递送效率较低(<5%),如上图中CPP1、CPP9、CPP12的细胞溶质递送效率分别为20%、62%、120%。对于线性的CPPs,需要6个及以上的精氨酸残基才能有显著的细胞进入活性,但由于灵活的构象,抗蛋白酶活性交叉,代谢不稳定。研究发现细胞穿透肽的高细胞进入效率的特征为:环化肽、精氨酸和疏水残基的存在、以及小环尺寸(≤9aa)等。
研究报道中,一些改善CPPs细胞进入效率的方法如下:
总体来说,这些方法都是通过约束构象,减少CPPs与细胞表面组分结合过程中需要的的熵变,提高CPPs的活性,增加了CPPs与细胞表面组分结合亲和力。反过来,约束的构象也减少了CPPs与细胞表面组分有效结合所需的精氨酸数量。
在过去的30多年里,对CPPs的研究众多,各有门派,关于其进入细胞的分子机制,各门派互有争论,存在争议,还没有达成一个统一的共识。普遍的认为,CPPs进入细胞至少有两种机制:
(一)、低浓度时,一般认为CPPs通过内吞作用进入细胞,首先位于核内体、溶酶体内,然后从核内体、溶酶体内逃逸进入到细胞质中。
(二)、高浓度时,CPPs不依赖能量穿过细胞质膜,直接进入到细胞质中,完全绕开核内体、和溶酶体的途径,即直接易位的分子机制。
对于一些富含精氨酸的CPPs,直接易位的浓度阈值为~10 μM。这个阈值可能会根据CPP的结构、附着在CPP上的"货物"以及其他因素(如细胞系和细胞外介质)而有所不同。
细胞穿透肽(CPP)可以结合细胞膜表面各种组分,主要包括:
蛋白受体:如,清除剂受体(SP),趋化因子受体(CXCR4),外周膜蛋白硫氨酸合成酶组分C样蛋白1(LanCL1),多配体蛋白聚糖4
任何涉及质膜内陷的机制都可能有助于它们的摄取,包括:
每种机制的相对贡献可能因CPP、细胞类型和检测条件不同而有差别。各大门派的理念不同,可能是由于过度依赖化学抑制剂的使用,和检测CPPs与蛋白质制造物的共定位造成的,这两种方法都不是高度特异性的。一种摄取途径的抑制也可能被另一种摄取途径的激活所补偿。
环状CPPs具有较大的细胞质膜结合能力,可能有两个因素:
环肽在细胞在细胞质膜表面形成核化区域,直接穿越细胞质膜,进入细胞质中,主要特征:
(2)CPPs多阳离子、多亲水的,不能被动扩散地通过磷脂双分子层;
(3)过程不依赖能量,可以在4℃发生(这时内吞作用完全停止);
(4)比内吞作用更快,一般在CPPs接触细胞质膜后几分钟内;
直接易位一般发生在高浓度CPP环境下,其实同样也发生在低浓度CPP下,以及各种温度环境中。在低浓度环境下,直接易位不如内吞作用那么强劲,只有在内吞作用大量抑制(如,4℃)时,才能够观察到。高浓度时(>10 μM),直接易位超过内吞作用,可以直接观察到。未来的研究方向在阐明核化的、以及膜易位的分子细节上。
环肽的主动运输即通过”劫持“细胞表面的转运蛋白,主动地运输到细胞内细胞质中。
环肽透过细胞膜还有一些其他的机制,如使膜变薄、形成孔隙、反胶束等。
尽管目前对环肽分子进入细胞的机制还没有完全的搞清楚,还需要继续的研究探索,近些年通过合理的设计细胞渗透性环肽,将环肽配体有效地传送到哺乳动物细胞质内,作为治疗试剂或化学探针,进入循环,已经取得了突破性的进展。
还有一个同样重要的目的,通过设计功能性环肽进一步了解细胞进入的分子机制。
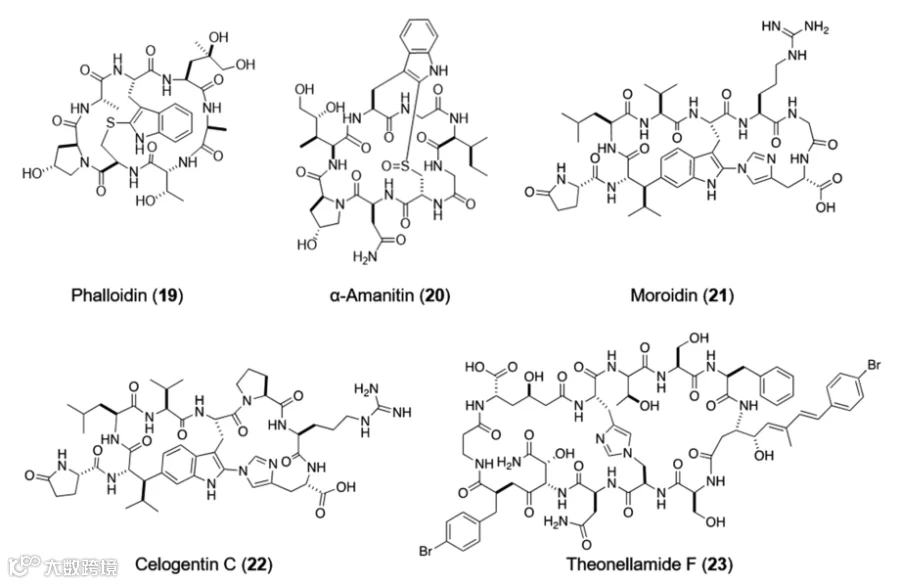
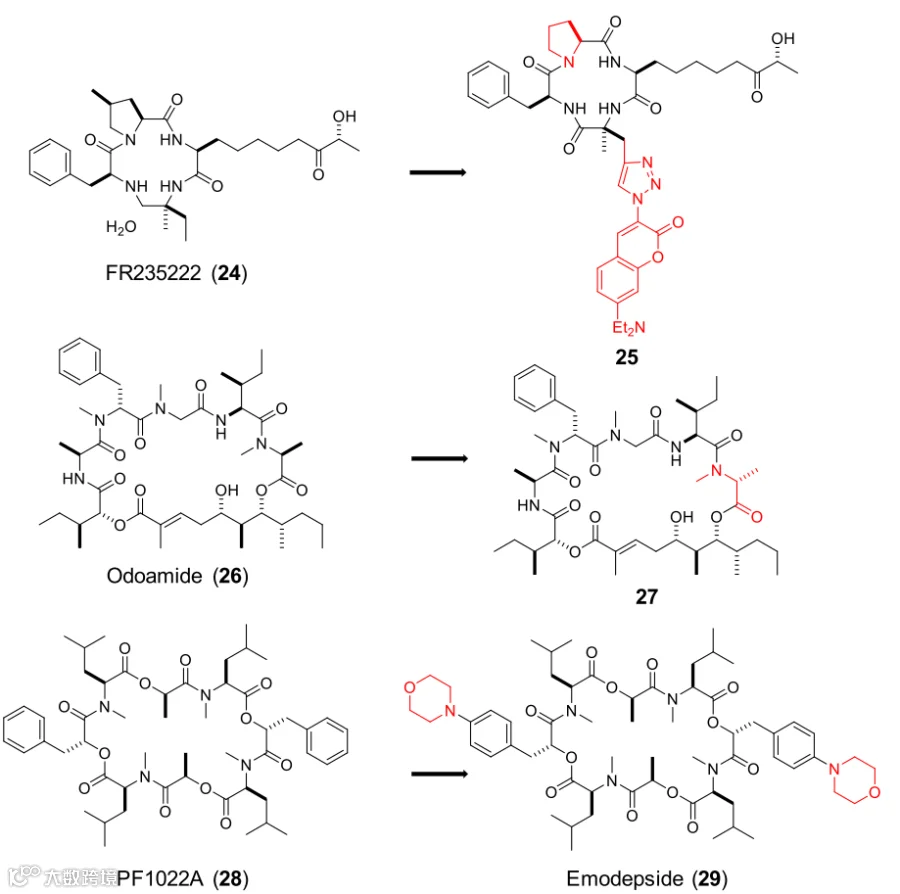
通过对天然存在的化合物进行结构修饰改造,获得具有改善的细胞渗透性和生物活性的天然产物类似物,是非常有前途的一种方法。
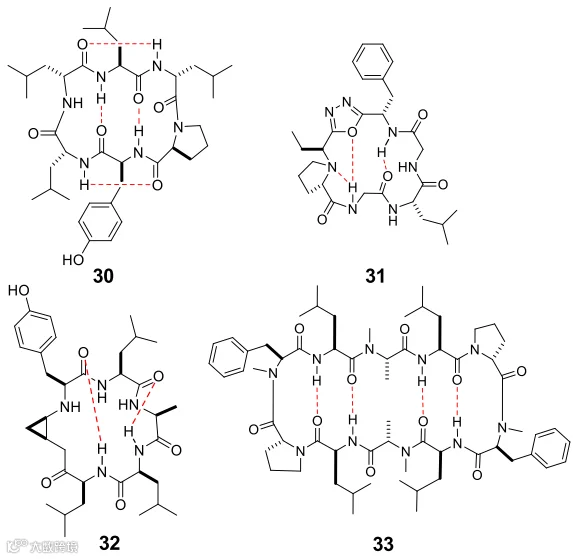
通过对被动扩散分子机制的理解,使得具有先天被动细胞膜渗透性的支架实体得到发展。关键性策略包括:
(1)消除溶剂可及的酰胺键质子,以减少脱溶对膜-水分配和氢键构象变化熵减形成的影响,如N-甲基化等。
(2)骨架替代,提高分子刚性和分子内氢键的形成,如酰胺键电子等排体替代如内酯、二噁唑,刚性小环如环丙烷的引入等。
引入脂肪族基团,是另一种改善环肽细胞膜通透性的方法;如亲脂性前药掩蔽的西仑吉肽。
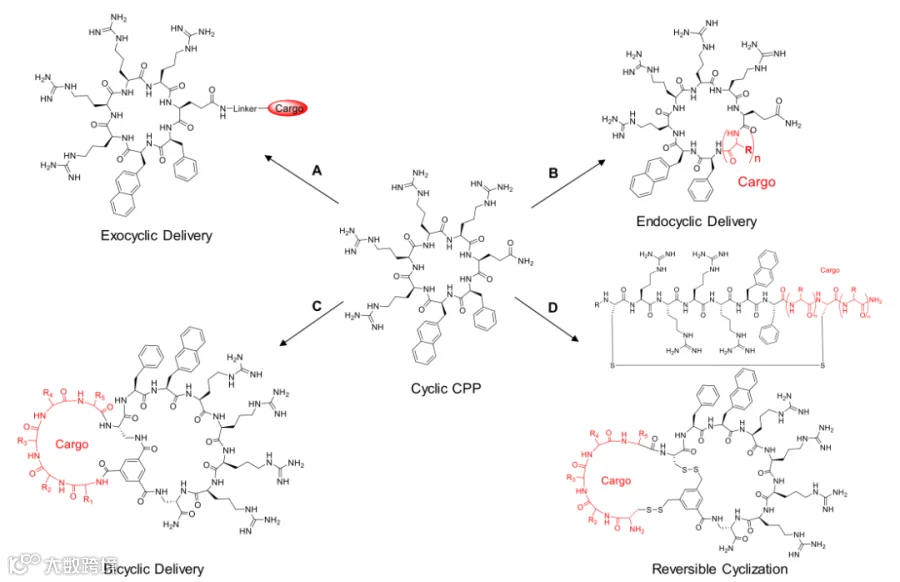
与被动扩散的环肽相比,设计具有细胞渗透性、和生物活性的环肽的更常见的方法,是通过将CPP片段整合到大环肽中,并利用细胞的内吞机制。环状CPP有五种不同的方式与“货物”分子结合用于内吞递送:外环、内环、双环、可逆环化、以及非共价络合。
这些载有“货物”分子的CPP共轭环肽,通过内吞机制进入细胞内,也可以通过直接易位进入细胞质中,尤其是当高浓度时。同时,这种方法设计的环肽通常带有带有正电荷,且具有良好的水溶性。
这是最常用的一种设计方案,通常“货物”分子共价偶联在CPP分子的一个侧链上,而且一般不影响分子进入细胞,如谷氨酸侧链、半胱氨酸侧链。直接连接或者通过一个短的柔性链(如mini PEG链)连接。这种方法除了用来递送多肽分子进入细胞质以外,还可以用来偶联小分子药、和大分子如蛋白进入哺乳动物细胞质中。
这种方案将“货物”分子嵌入CPP分子环中,形成一个更大尺寸的环肽分子。研究发现,环六肽到环八肽是最佳的尺寸,进一步增加环肽的尺寸,会使分子的进入细胞效率急剧下降。研究还发现,两亲性使高活性CPP的必要条件。环肽至少需要2个芳香性疏水残基(如苯丙氨酸、萘丙氨酸)、和至少3个精氨酸残基(最好使4个)是最佳的,而环6精氨酸几乎没有活性。这种内环CPP偶联的设计虽然受尺寸大小的限制,搭载“货物”限制在1-5 aa以内,但也有自身的优势,可以设计结构组分表现双功能性,即同样的结构即有细胞进入的活性,还有靶点结合的活性,如下图环肽38、39。
当递送的"货物“分子本身是一个环肽时,它可以融合到CPP环肽中,形成一个双环肽分子,一个环促进细胞进入,另一个环与细胞内兴趣靶标结合。与内环CPP递送设计不同,双环设计不受环尺寸的限制,原则上可以容纳任何尺寸的”货物“分子,因为”货物“单独在一个环,不改变CPP的尺寸。
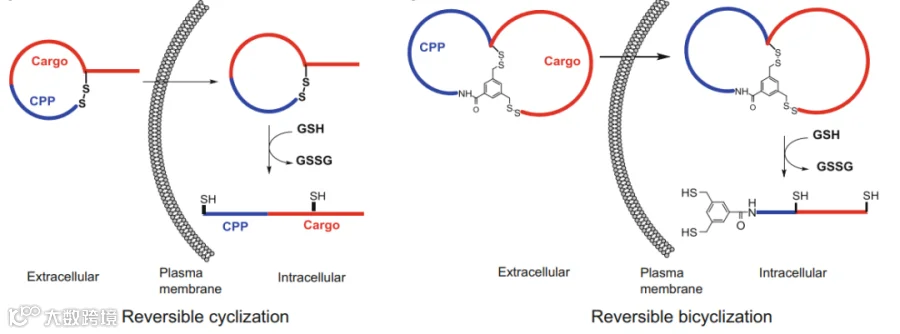
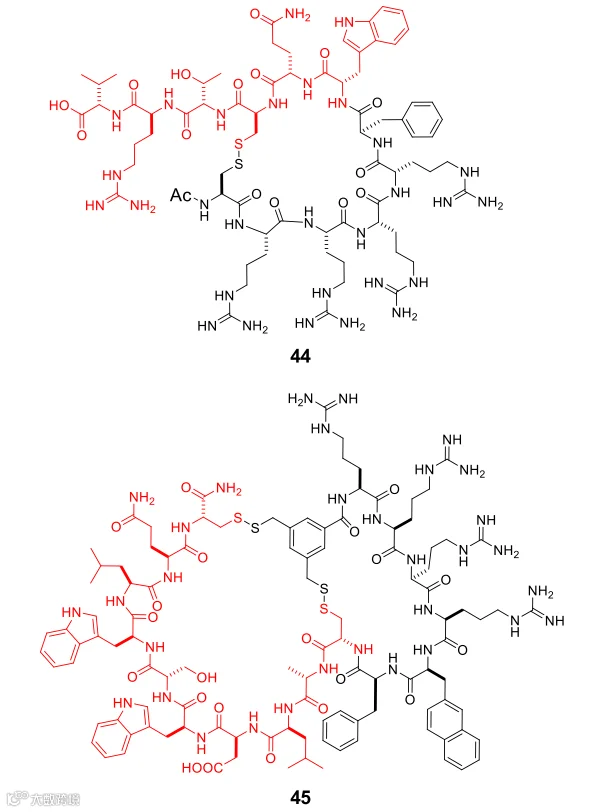
这种设计方案把肽基配体与短的CPP序列的C端和N端融合,然后通过分子内二硫键环化成单环或者双环。环化增加了环肽的抗蛋白酶稳定性和内吞摄取的作用,在进入细胞质溶质后,二硫键被细胞内的谷胱甘肽还原,释放出具有生物活性的线性多肽,与目标靶点结合。这种方案适合针对需要舒展的构象才能结合靶标的配体。
研究报道,由色氨酸和精氨酸构成的细胞穿透肽clo(WR)4、clo(WR)5可以作为核靶向分子转运体,非共价络合小分子、荧光素磷酸肽等,促进后者细胞进入。这种CPP非共价络合”货物“进入细胞的机制还不是很清晰,需要进一步的研究。
一种α-螺旋肽,一般第i个和第i+4个,或者第i个和第i+7个氨基酸残基侧链共价交联,以增加分子的螺旋性和抗蛋白酶稳定性。碳氢化合物钉接肽已被开发用于一系列细胞内PPI药物靶点,包括:Bcl-2-BH3, MDM2- p53, ER-coactivator, protein kinase A, EGFR, 以及EZH2-EED等。关于订书肽细胞进入的分子机制,已经提出了一种可能——流体相大胞饮,但是多肽如何从核内体中逃逸进入细胞质液仍然悬而未决。基于此,了解哪些结构特征有助于钉接肽的细胞渗透性至关重要。一些研究表明:
(1)在螺旋上产生疏水性面并增强螺旋倾向的钉接位置是确保细胞渗透性的关键;
(2)订书肽的总体疏水性,与细胞摄取呈正相关,是设计细胞渗透性订书肽的前提条件。当亲水性订书结构(如内酰胺、三唑)被疏水性订书结构(如碳氢化合物、间二甲苯)替代时,细胞摄取增加约3-5倍。
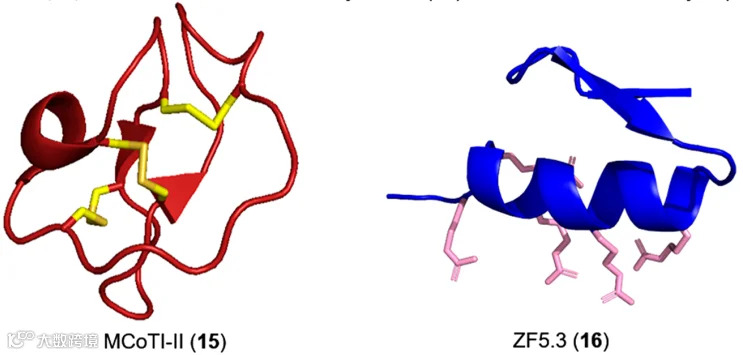
这是一类富含半胱氨酸的多环肽,一般含有首尾环化骨架,和多个侧链形成的分子内二硫键,如向日葵胰蛋白酶抑制剂1(SFTI-1)、Kalata B1、胭脂虫胰蛋白酶II(MCoTI-II)等。这些天然存在的大环支架多用于分子嫁接,靶向细胞膜内靶点。他们因具有二硫键约束的构象,一般都具有非常好的代谢稳定性。大环寡肽细胞进入的机制还不是完全明确,有些报道是通过各种内吞机制进入细胞膜,如大胞饮、网格蛋白介导的内吞作用等,也有关于直接易位的方式进入细胞内的报道。也可能是各种作用机制的综合协同结果,具体的还需要进一步的研究。
如下图,其中环肽化合物46,作为p53-MDM2抑制剂,已经进入了II期临床。
环肽分子兼具小分子药物和大分子生物制剂的优势,具有靶向膜内蛋白的潜力,尤其是PPI,为”不可成药“靶点的治疗带来了希望。两项多肽科学与技术的突破,把希望带到了现实并发挥荣光:高通量发现针对任何蛋白质靶标的强效环肽配体的技术、配体递送技术使环肽配体有效地进入哺乳动物细胞内部。
环肽进入细胞的分子机制得到了一定的发展,结合结构特征的分子机制研究也已经很好地应用于环肽细胞渗透性改良设计。环肽进入细胞至少有四种机制:被动扩散、主动运输、直接易位、和内吞作用。
被动扩散的环肽相对较小(≤10aa),主要含有疏水侧链,并且具有在疏水环境中有效减少溶剂暴露的HBDs和HBAs数量的结构特征(如N-甲基化、分子内氢键形成、对极性骨架的空间位阻闭塞等)。
内吞作用进入细胞的环肽,一般含有一个环状细胞穿透肽(CPP,≤9aa),包还有3-4精氨酸残基和至少2个芳香性疏水性残基(如苯丙氨酸、萘丙氨酸);受约束的双亲结构促使环肽有效地结合到细胞质膜和核内体膜上,分别提高了内吞摄取和内体逃逸效率。
高浓度时,还有CPP的双亲性的环肽可以直接易位进入细胞质液中。
还有些环肽通过非特异性结合细胞表明组分(血浆林芝脂肪酸、蛋白聚糖、蛋白受体等)等转运体,主动进入细胞质液内。
根据这些机制,可以合理的修饰环肽的骨架、支链,或通过融合偶联、嫁接天然产物或类似物支架,进而改善环肽分子的细胞进入效率。
未来,不断的理解完善分子机制,联合高通量合成和靶点筛选技术、以及人工只能开发应用,进行合理的设计-合成-测试-分析,加速环肽在药物治疗、诊断、和递送技术等方面的应用。未来可期、前景光明!
1. Dougherty PG, Sahni A, Pei D. Understanding cell penetration of cyclic peptides. Chem. Rev., 2019, 119(17), 10241-10287
2. Kubi GA, Dougherty PG, Pei D. Designing cell-permeable macrocylic peptides. Methods in Molecular Biology, 2019, 2001, 41-59
3. Matsson P, Doak BC, Over B, Kihlberg J. Cell permeability beyond rule of 5. Advanced Drug Delivery Reviews, 2016, 101, 42-61.
4. Buckton LK, Rahimi MN, McAlpine SR. Cyclic peptides as drugs for intracellular targets: the nest frontier in peptide therapeutic development., Chem. Eur. J., 2021, 27(5), 1487-1513.
5. Wang CK, Swedberg JE, Harvey PJ, Kaas Q, Craik DJ. Conformational flexibility is a determinant of permeability for cyclosporin. J. Phys. Chem. B, 2018, 122, 2261−2276.