


导语
2026 年是全球 CGT 监管体系结构性变革的关键年份。美国 FDA 推行风险导向的 CMC 弹性监管、平台先验知识复用机制;欧盟《医药法案包(EU Pharma Package)》落地重构 ATMP 监管框架;中国正式实施国务院 818 号令,形成 CGT「药品注册路径 + 生物医学新技术临床研究备案与转化」双轨监管模式;同时 ICH CGTDG 持续推进全球技术协调。对中小型创新 Biotech 而言,单一市场已难以支撑商业化回报,全球同步研发、多国同步申报正成为主流选择。本系列将围绕 2026 年最新监管政策与前沿科学进展,提出CGT全球同步开发的注册思考。
一、2026 全球 CGT 监管变化速览
ICH CGTDG 持续推进全球技术协调,但中美欧三地之间仍存在明显差异。

二、四大板块,一张全景图
我们把全球同步申报的注册思考,按内容逻辑归纳为四大板块:注册策略设计、数据与技术合规、全生命周期管理和专业注册团队。
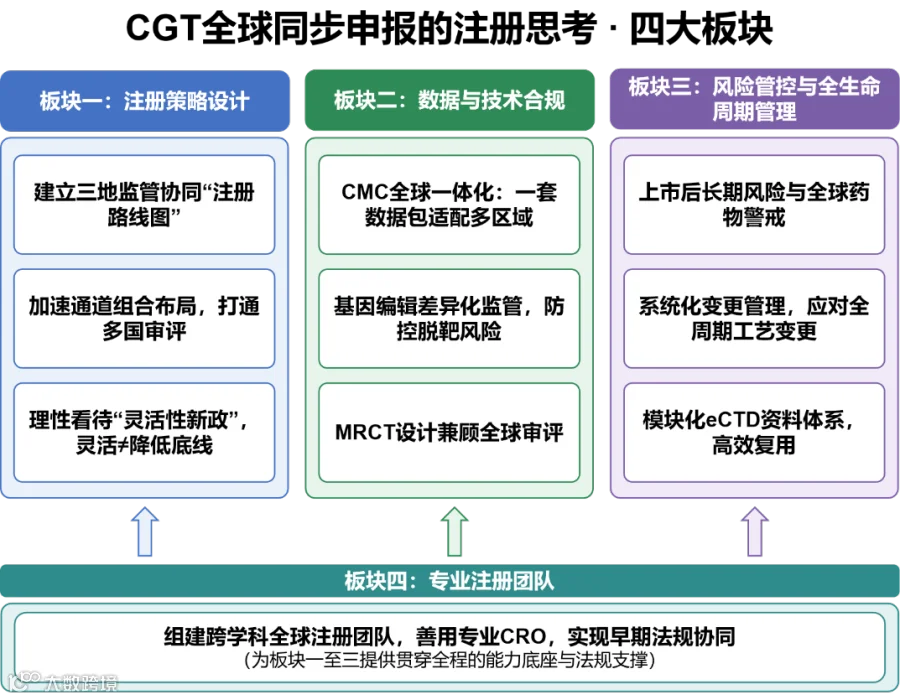
▲ 图1|CGT全球同步申报注册思考四板块框架图:注册策略 / 数据技术 / 全生命周期 + 专业团队支撑
板块一:注册策略设计
聚焦“怎么规划注册路径”:三地协同、加速通道与灵活性的正确理解,都是面向全球注册的策略决策。
1.项目启动阶段,建立“三地监管协同”注册路线图
全球同步申报的起点不是 IND 递交,而是产品立项。建议在临床前阶段同步筹备 FDA Pre-IND会议、EMA 科学建议、CDE 沟通交流会议与“先锐计划”,把区域差异前置纳入研发设计。
2.科学规划加速通道组合,打通多国快速审评路径
RMAT、突破性疗法、附条件批准、PRIME 相互独立、标准各异,需要“组合布局”。但是,需要注意的是:所有加速通道都建立在合理数据之上。
3.理性看待全球监管“灵活性新政”,灵活≠降低安全底线
FDA 的 CMC / 非临床 / 临床数据复用的弹性管理,本质是“基于风险的分级管理”,其安全评价底线并未下调。全球同步布局应以“合理监管预期”为基线,切忌采用“最低标准”策略。
板块二 :数据与技术合规
聚焦“数据与技术要求怎么满足”:CMC 数据包、基因编辑技术风险与临床方案,都是数据/技术层面的合规。
1.CMC 全球一体化布局,构建一套数据包适配多区域申报
CMC 是全球同步申报最大瓶颈。最优策略是“一套核心 CMC 数据 + 模块化区域增补”,而非搭建两套独立体系;工艺、分析方法、稳定性研究优先采用全球通用标准。
2.高度重视基因编辑 CGT 差异化监管,防控脱靶长期风险
基因编辑 CGT 是全球公认的高风险品类,监管标准显著严于传统 CAR-T。需建立统一的脱靶检测、体内整合分析与长期肿瘤监测方案。
3.MRCT 设计兼顾全球审评,科学规划各国受试者布局
MRCT 不是“在多个国家招募患者”,而是以全球注册为目标做临床开发策略设计。需提前评估种族敏感性与流行病学差异,合理分配各区域受试者比例。
板块三:风险管控与全生命周期管理
聚焦“上市前后怎么持续合规”:上市后药物警戒、变更管与eCTD 资料体系,覆盖产品全生命周期。
1.提前布局上市后长期风险管控,统筹全球药物警戒体系
CGT 产品普遍具有“一次给药、长期存续”的特性,长期安全性是监管焦点。注册阶段就应搭建覆盖全球的药物警戒方案,统一 AE 定义、随访方案与长期数据库框架。
2.建立系统化变更管理体系,应对 CGT 全周期工艺变更
工艺迭代不可避免,最大风险是“无规划的变更”。建议早期建立全球统一的变更分级标准,预判每次变更对多国申报资料的连锁影响。
3.布局模块化 eCTD 资料体系,实现申报资料高效复用
核心模块(CMC、非临床、MRCT临床报告)统一撰写,区域差异单独做附件,并从源头统一中英术语,避免“一国一套资料”带来的翻译与一致性矛盾。
板块四:专业注册团队
团队与专业人才不是某一个板块的议题,而是支撑上述三大板块落地的能力底座。
组建跨学科全球化注册团队,善用专业 CRO 实现早期法规协同
全球同步申报不是注册部门单打独斗,需要研发 / CMC / 临床前 / 医学 / 注册 / 质量常态化协同,并在立项前就引入有全球 CGT 经验的法规团队。而对于中小型Biotech来说,专业的CRO注册法规团队能够协助项目更快进入临床开发阶段,合规高效实现全球商业化。
结语
2026 年全球 CGT 监管大变局,本质是监管体系追赶生物技术创新的动态平衡过程。政策层面释放大量灵活性窗口,但审评科学性、安全性底线持续收紧。对于立志全球同步开发的 CGT Biotech,机遇与挑战并存。
✦ 我们能帮你做什么
作为深耕全球申报的临床 CRO公司的注册法规团队,我们持续跟进 FDA、EMA、NMPA 最新政策动态,可为企业提供项目注册路线图设计、多国监管沟通筹备、CMC 与临床方案合规评估、eCTD 资料模块化搭建等一站式支持。 若您正在推进CGT、先进治疗产品或其他类型产品管线全球同步布局,欢迎后台留言交流管线阶段与适应症,我们可提供一对一战略研讨。
参考来源
免责声明
本文基于2026 年公开发布的监管政策与行业信息整理,仅供行业交流与学习参考,不构成任何注册申报、法律或投资建议。相关法规文件及要求以各监管机构(FDA、EMA、NHC、NMPA、ICH 等)正式发布的最新版本为准;具体项目请以官方沟通结论及专业法规评估为依据。文中若有疏漏,欢迎留言指正。
+ 关注持续获取 CGT 全球注册法规前沿解读

