


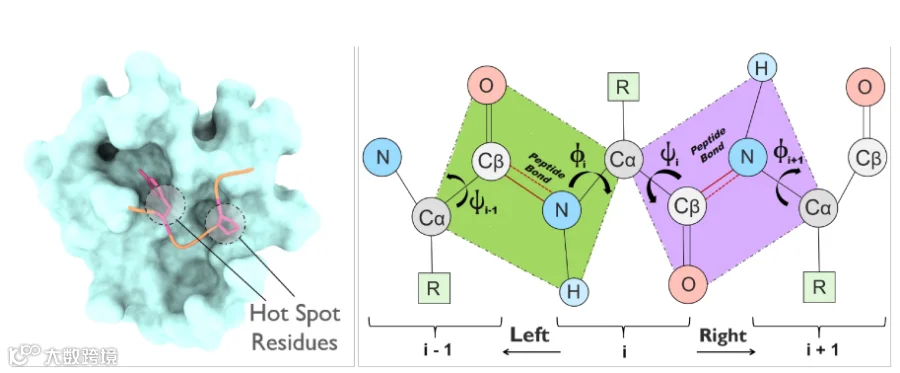
在蛋白–肽相互作用界面中,并不是每一个氨基酸都同等重要。少数关键残基往往贡献了大部分结合能,被称为热点残基;其余残基则更多承担连接、支撑和稳定构象的作用。然而,现有许多肽生成模型通常将所有残基视为同等对象,一次性生成完整肽链。这种策略不仅忽略了热点残基在结合过程中的特殊作用,也容易产生不符合肽键几何约束的结构。
针对这一问题,清华大学和华盛顿大学等机构的研究人员提出了PepHAR。该工作发表于ICLR 2025。PepHAR的核心思想非常直观:先寻找最重要的热点残基,再以这些热点为“种子”向两端逐步生长,最终组装成完整的靶向肽。
1 摘要
PepHAR是一种面向特定靶蛋白的热点驱动自回归肽生成模型。与直接同时生成所有肽残基的方法不同,PepHAR首先利用能量密度模型学习靶蛋白结合口袋周围不同残基出现的位置、方向和类型分布,并从中采样1–3个潜在热点残基;随后以这些热点为起点,依据肽链二面角分布向N端或C端逐步扩展多个肽片段;最后通过结构校正过程连接不同片段并优化肽键几何。
作者设置了两项任务:第一项为肽结合剂从头设计,即完全从零生成肽序列及其三维结构;第二项为肽支架生成,即在给定已知热点残基的前提下,由模型生成剩余的支架残基并拼接得到完整肽链。其中后者更加贴近先导肽实际优化过程中“保留关键药效残基、对支架部分进行重新设计”的研究场景。
2 实验流程

PepHAR使用来源于PepBDB和Q-BioLiP的蛋白–肽复合物数据,并去除了重复和低质量结构。对于每一个蛋白–肽复合物,作者将与肽中任意重原子距离10 Å以内的靶蛋白残基定义为结合口袋。最终测试基准包含158个蛋白–肽复合物,覆盖10个MMseqs2序列簇;另外使用8,207个非同源复合物进行模型训练和验证。模型的学习目标为:根据靶蛋白结合口袋的序列与三维结构,预测出能够与之结合的肽序列及其三维构象。
除传统的肽结合剂从头设计外,作者进一步设计了支架生成任务:首先从真实复合物中,根据Rosetta能量筛选贡献较大的、空间上较分散的热点残基并固定下来,然后要求模型重新生成连接这些热点的其余肽链。

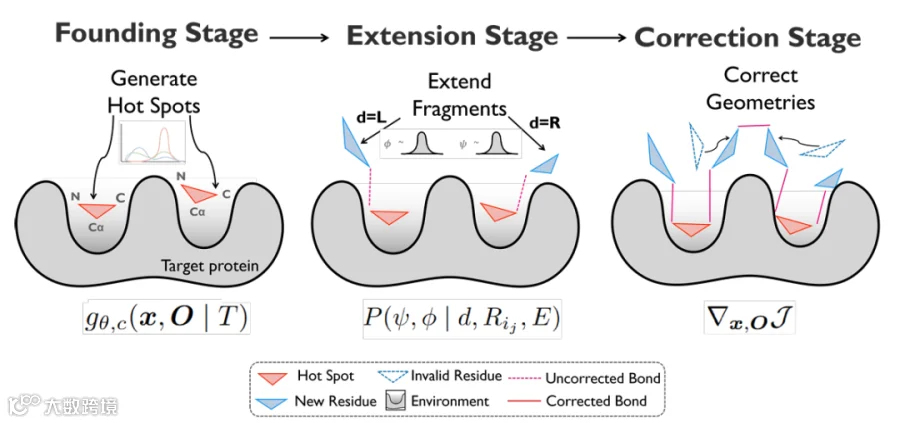
- 第一阶段:生成热点残基(Founding Stage)
PepHAR首先学习条件分布P,即给定靶蛋白后,一个特定类型的氨基酸最可能以什么位置和空间方向出现在结合区域。作者采用基于能量的模型对这一分布进行建模,并使用具有SE(3)不变性的不变点注意力(IPA) 网络提取结构信息。训练阶段通过噪声对比估计区分真实肽残基与扰动生成的负样本;生成阶段则利用朗之万马尔可夫链蒙特卡洛(Langevin MCMC)从高概率、低能量区域采样少量热点残基。
实际实验中热点数量设置为:K = 1、2或3。也就是说,PepHAR并不是一开始生成完整肽,而是首先确定少数最有可能直接参与靶标结合的“锚点”。
- 第二阶段:从热点向两端生长(Extension Stage)
得到热点残基之后,每一处热点残基均作为一段初始肽片段。随后模型随机选取一个片段并选择向左或向右的延伸方向,逐个添加新的氨基酸残基。不同于直接预测下一残基的三维坐标,PepHAR主要预测相邻残基之间的φ、ψ二面角,并采用冯・米塞斯分布(von Mises distribution)对具有周期性特征的二面角分布建模。因此模型的生成流程为:以热点残基为起点,预测二面角、重建相邻残基骨架、判定新增残基类型,再循环往复完成肽链延伸。
这种设计把肽键固定键长、近似平面化等几何约束直接融入生成过程,从而减少逐个独立生成残基可能造成的不合理肽键结构。
- 第三阶段:拼接并校正完整肽(Correction Stage)
由于多条肽片段分别从不同热点残基向外延伸生长,片段拼接时有可能出现肽键断裂、二面角异常或是原子空间碰撞等问题。为此PepHAR增设了校正阶段,同时对骨架几何结构与二面角一致性进行优化;通过梯度迭代调整整条肽链的结构及残基种类,让各个独立片段最终拼接为几何结构合理的连续肽链。
因此PepHAR的核心生成范式可以总结为:首先识别结合靶标的关键残基,随后生成起支撑作用的支架残基,最终完成完整肽链的组装。

作者将PepHAR与RFdiffusion、ProteinGenerator、PepFlow和PepGLAD等方法进行系统比较,并从几何合理性、结构恢复能力、结合质量和生成新颖性等多个维度评价模型。评价指标包括有效率(Valid)、均方根偏差(RMSD)、二级结构相似率(SSR)、结合位点重合率(BSR)、稳定性(Stability)、亲和力(Affinity,结合能低于天然肽)、新颖性(Novelty)和多样性(Diversity)。此外,作者还利用AlphaFold2-Multimer对生成的蛋白-肽复合物进行预测,并以ipTM > 0.6的比例作为成功率,进一步评估生成肽形成可靠复合物结构的能力。

在肽结合剂从头设计任务中,随着热点数从1增加到3,PepHAR生成结构的RMSD由3.73 Å下降至2.68 Å,二级结构相似率(SSR)由79.93%提高到84.91%,结合位点重合率(BSR)达到86.74%。与此同时,PepHAR保持了较高的新颖性,其中热点数量K = 1时新颖性达到81.21%。这一结果表明,增加热点先验能够明显提升生成肽与目标结合构象之间的结构一致性,但作者也观察到一个明显的权衡:热点越多,生成结构通常越准确,但序列和结构的新颖性和多样性会有所下降。

在支架生成任务中,PepHAR的优势更加明显。当提供3个已知热点残基时,模型获得2.15 Å RMSD、83.02%二级结构相似率(SSR)和88.02%结合位点重合率(BSR),说明模型能够在保留关键作用残基的同时,用新的支架残基将多个热点重新连接为完整肽链。

作者进一步进行了消融实验。去除热点采样模块后,RMSD从2.68 Å升至3.99 Å,二级结构相似率(SSR)由86.74%下降到74.17%,亲和力(Affinity,结合能低于天然肽)也由20.53%下降到12.21%。去除冯・米塞斯(von Mises)二面角角度分布建模或校正阶段模块同样造成不同程度的性能下降,说明热点选择、二面角建模和片段校正三个模块都对最终生成质量具有实际贡献。
3 讨论
PepHAR最值得关注的地方,并不是又提出了一个新的肽生成网络,而是改变了肽设计的基本生成逻辑。过去许多生成模型倾向于同时处理所有残基,而PepHAR显式区分了热点残基与支架残基的功能差异:少量热点负责与靶蛋白形成关键相互作用,其余残基则负责把这些热点连接并稳定在正确空间位置。这使模型更加接近真实药物设计中“保留关键作用基团、重新设计分子支架”的思路。此外,PepHAR利用二面角而非完全独立的三维坐标进行自回归生长,使肽键的局部化学几何约束被直接引入生成过程。尤其是在给定热点残基的支架生成任务中,这种“固定功能核心、重新生成支架”的设计范式具有很强的可扩展性。
不过,PepHAR也存在明显局限。由于模型采用逐残基自回归生成,前一步产生的小幅二面角误差会继续传递给后续残基。作者在补充实验中发现,肽链长度与RMSD呈明显正相关,说明肽越长,自回归误差累积越明显。作者因此提出,未来可以引入更精确的二面角预测、生成过程中的能量松弛,甚至采用非自回归或扩散模型一次性联合生成多个二面角。
总体来看,PepHAR提供了一种不同于传统全局生成的方法:不是从随机肽链中寻找热点,而是先确定关键相互作用,再围绕热点构建完整分子。对于已有关键残基、热点片段或蛋白–蛋白相互作用信息的靶点,这种设计范式尤其值得关注。
原文链接
https://arxiv.org/abs/2411.18463
往期文章
MOE 肽类药物设计(三):肽和蛋白到底怎么结合?用 Ligand Interaction 和 Protein Contacts 找关键残基
拿下辉瑞之后,AI 制药明星 Boltz 的下一个客户是一家香水公司
AI制药的基建大赛开始了