


WECHAT · INDUSTRY INSIGHT / 2026.09.16
FDA把“监管依赖”搬上台前
CDRH Regulatory Reliance Portal上线:一张510(k)不是全球通行证,
但它背后的监管证据正在获得更高的跨市场复用价值
|
本文核心判断 这次FDA上线的并不是一个面向企业的新“快速注册通道”,而是一套面向各国监管机构的资源入口:它把FDA的上市前审评、检查、出口证明、UDI/注册列名与上市后数据,重新组织成可被其他监管机构开展 Regulatory Reliance 时理解、核验和引用的监管证据体系。对企业而言,真正值得关注的不是“又多了一个FDA网页”,而是全球市场准入的竞争正在从“证书数量”转向“证据可复用性”。 |
上海角宿企业管理咨询有限公司 · SPICA MEDTECH Public information as of 2026-09-16
01 WHAT HAPPENED
FDA究竟上线了什么?先把这件事说准确
2026年9月14日,FDA CDRH在其 International Affairs 体系下上线 “CDRH Regulatory Reliance Portal for Medical Devices”。FDA在门户中直接说明:医疗器械的设计、开发、制造和分销越来越全球化,各监管机构和产业如果反复应对大量、部分重复的监管要求,会造成资源使用效率下降;而 harmonization、convergence 与 reliance 可以减少这种低效。
值得注意的是,这个门户的主要对象是“regulatory authorities(监管机构)”,而不是申请人。FDA将其定位为:帮助正在建立、完善或扩展 reliance program 的监管机构理解FDA医疗器械监管框架、决策过程,以及哪些FDA公开信息可被用于支持监管依赖。
|
这不是“FDA新审批路径” Portal 不改变美国本身的510(k)、De Novo、PMA等上市路径,也没有宣布任何国家必须接受FDA结论。它做的是另一件更基础、更长期的事:降低其他监管机构“理解FDA、验证FDA结果、基于FDA开展依赖”的信息成本。 |

图1|监管依赖从WHO高层原则、FDA国际协调战略,到IMDRF操作手册,再到FDA具体资源门户的演进。
SOURCE FDA, CDRH New - News and Updates, 14 Sep 2026;FDA, CDRH Regulatory Reliance Portal for Medical Devices。
02 WHY IT MATTERS
为什么这不是一个普通“资料汇总页”?
因为FDA没有只解释“Reliance是什么”,而是进一步回答了其他监管机构最实际的几个问题:
• 如果把FDA作为 comparable / reference regulator,应如何理解FDA的风险分类与上市前审评?
• FDA对PMA、510(k)、De Novo分别看什么证据,决策标准是什么?
• 哪些公开数据库可以验证批准/许可、制造商、型号、UDI、注册列名、检查和出口证明?
• 如何判断拟在本国注册的产品,是否与FDA曾经评估的产品属于“same product”?
• 如何追踪召回、MAUDE、不良事件和上市后研究,以判断依赖的监管结论是否仍然可靠?
这使门户具备了“监管可验证性基础设施”的属性。它不是把一个美国证书翻译给别国看,而是在向别国监管机构展示:FDA的决定来自什么体系、证据如何被追溯、产品身份如何被比对、制造现场如何被核验、上市后风险如何被持续观察。
|
SPICA观察 监管依赖真正需要的不是“我有某张证书”,而是“我能证明这张证书对应的产品、制造商、预期用途、技术特征与拟申报市场中的产品保持足够一致,并且相关监管结论可以被独立核验”。 |
这也是为什么,未来“公共可核验信息”会越来越重要
FDA门户明确优先链接其公开数据库。IMDRF N89同样建议 reliance program 在可能情况下优先使用公开信息,减少不必要的额外文件负担。这会让510(k) Summary、De Novo Decision Summary、PMA SSED、Inspection Classification、CFG验证、AccessGUDID等信息,不再只是“美国合规留档”,而可能成为其他市场建立信任和减少重复审查的证据节点。
SOURCE IMDRF/GRRP WG/N89 FINAL: 2026, Sections 4–6;FDA Regulatory Reliance Portal, “Public information” and “Sameness” sections。
03 CONCEPT BOUNDARY
先纠正一个最容易传播错的概念:Reliance ≠ “互认”
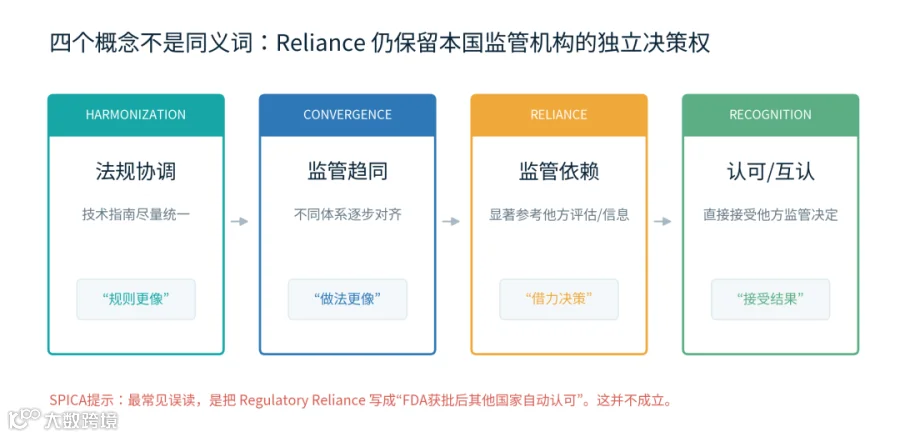
WHO、IMDRF和FDA都强调:Regulatory Reliance 的核心,是一个监管机构在作出自己的决定时,对另一个可信监管机构/机构完成的评估、决定或权威信息“给予显著权重”。最终决定权仍然留在 relying authority。
概念 |
监管逻辑 |
企业端最直观的理解 |
Harmonization |
技术指南、标准尽量统一 |
各国要求更接近,重复改资料减少 |
Convergence |
不同制度逐步向共同原则靠拢 |
评审逻辑越来越像,但法律仍各自独立 |
Reliance |
参考他方评估/决定,但自己作最终决定 |
有机会走简化/加速/优化评估,但仍须满足本地要求 |
Recognition |
接受他方监管决定,可能仅做很少或不再实质审查 |
更接近通常理解的“认可/互认” |
|
传播时请避免这句话 “拿到FDA以后,其他国家就能直接认可。” —— 这会把 reliance 错写成 recognition。更准确的表达应是:FDA正在让其监管决定和监管工作产品更容易被其他监管机构作为参考、简化审查或建立依赖路径的基础。 |
04 EVIDENCE LAYER
FDA把哪些“监管输出”摆到了其他监管机构面前?

图2|FDA门户集中呈现可供监管机构验证和理解的公开监管输出。
FDA信息/证据 |
门户示例 |
跨市场可能发挥的价值 |
510(k) |
Clearance Letter、510(k) Summary |
验证产品身份、用途、技术特征及美国许可状态 |
De Novo |
Decision Summary、Classification Order |
理解新型器械风险评估及Special Controls |
PMA |
Approval Order、Labeling、SSED |
高风险产品临床/非临床证据与批准条件 |
FDA Inspections |
Inspection Classification Database |
核验制造场地曾接受FDA检查及检查分类 |
Export Certifications |
CFG及CDRH Export Certificate Validation |
核验对外出口证明真实性及营销状态信息 |
AccessGUDID |
UDI/设备标识信息 |
辅助建立产品型号、品牌与数据库记录的对应关系 |
Registration & Listing |
Establishment Registration / Device Listing |
核验企业与设备列名信息 |
Post-market |
Recalls、MAUDE、PAS/522等 |
判断上市后风险、召回及持续监管状态 |
这里最值得企业重新理解的一点是:过去我们往往把上述资料分散地看作“美国注册过程中的不同附件”;在 reliance 逻辑下,它们更像是一个可供外部监管机构拼接验证的监管证据网络。
05 THE REAL GATE
真正的门槛不是“有没有证”,而是能不能证明 Sameness
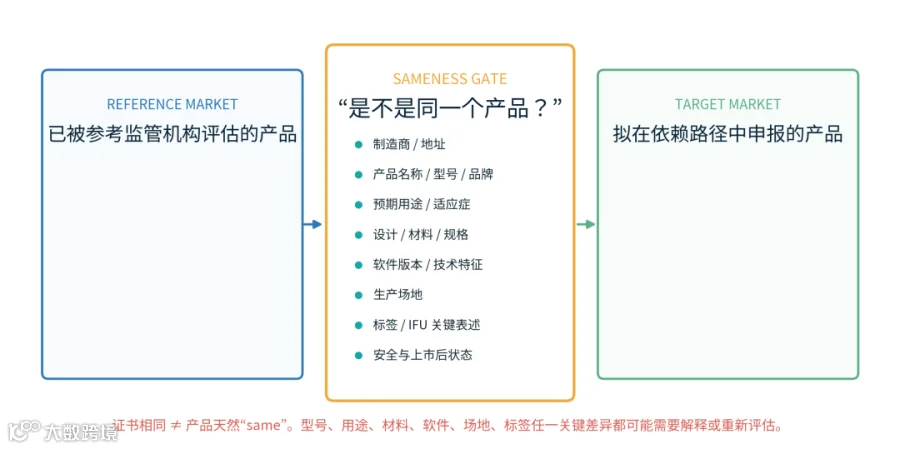
图3|“Same device”是依赖机制能否成立的关键前提之一。
FDA门户把 “How can a regulatory authority verify it is the same product as assessed by the FDA?” 单独列成问题,并给出了非常具体的核验逻辑:制造商/申请人及地址、产品描述、预期用途、型号或商品名、技术规格、设计和材料、尺寸和性能特征、软件信息,以及FDA公开摘要中的相关内容。FDA还特别提出,应核对 indications for use 是否一致。
IMDRF N89也把 “sameness” 列为建立 reliance program 时必须处理的核心事项,并引用巴西ANVISA对 essentially identical medical device 的定义思路:产品的组成、物理/化学/机械/电气/生物学特性、用途、制造商、制造过程,以及安全与性能研究结果等关键特征需要足够一致。
|
这对多型号、多包装、多品牌企业尤其重要 同一核心产品如果在不同市场使用了不同型号命名、不同预期用途措辞、不同制造地址、不同软件版本、不同材料配置或不同标签描述,而企业没有建立“差异矩阵 + 变更依据 + 桥接论证”,未来即使持有FDA/CE等证据,也可能在 reliance 审查中失去“可直接复用”的价值。 |
SOURCE FDA Regulatory Reliance Portal, “verify it is the same product” section;IMDRF N89, Section 6.3, “sameness / essentially identical medical device”。
06 RELIANCE IN PRACTICE
Reliance不是未来式:多个市场早已在用,只是机制不同
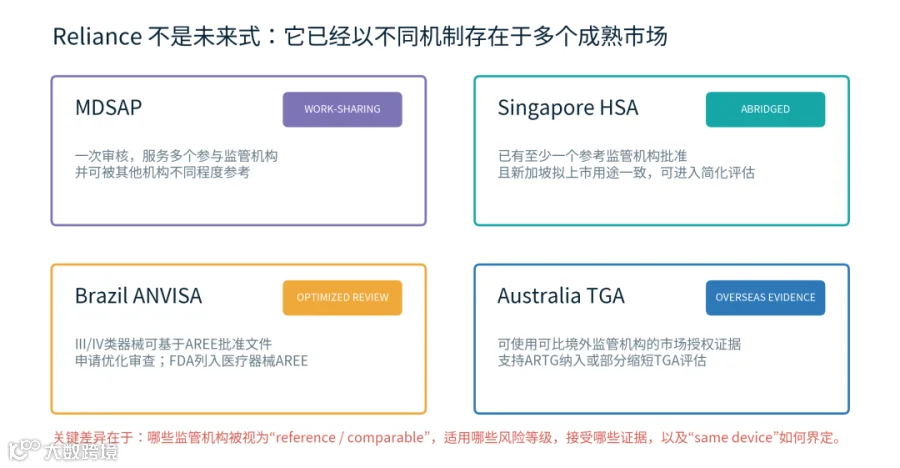
市场/机制 |
公开规则中的关键点 |
对中国制造商的直接启示 |
Singapore HSA |
Class B/C/D器械的评估路线与既往海外参考监管机构批准有关;abridged route要求至少一个参考监管机构批准,且拟在新加坡上市的 labelled use 相同。 |
“先拿哪个市场证”会直接影响新加坡的评估路径、资料量、费用和TAT。 |
Brazil ANVISA |
III/IV类医疗器械可依据IN 290/2024通过AREE批准文件申请 optimized review;ANVISA当前医疗器械AREE包括FDA、Health Canada、MHLW/PMDA、TGA。 |
FDA等参考市场证据不仅是“背景资质”,而可能进入实质审查逻辑。 |
Australia TGA |
可使用 comparable overseas regulators / assessment bodies 的市场授权证据支持ARTG申请,并可用于部分缩短TGA conformity assessment。 |
相同产品、相同设计/用途,以及证据类型是否匹配澳洲分类,是能否借力的关键。 |
MDSAP |
通过一个认可审核组织的单次审核满足多个参与监管机构的相关QMS要求,并允许其他机构不同程度依赖报告/证书。 |
Reliance不仅发生在“产品证”,也发生在制造质量体系与审核层面。 |
|
不要把“参考监管机构”理解成固定清单 不同国家、不同风险等级、不同监管活动可能采用不同的 reference / comparable authority 与证据规则。全球准入规划应按“目标市场 × 产品分类 × 可引用证据类型”逐一映射。 |
SOURCE Sources: HSA (13 Mar 2026);ANVISA (8 Mar 2026);TGA (11 May 2026);IMDRF N89。
07 SPICA METHODOLOGY
从“国家注册资料”升级为“全球监管证据资产”
如果企业仍然按照“美国一套、欧盟一套、澳洲一套、沙特一套、东南亚再一套”的方式独立准备,每新增一个国家就重新解释产品、重新核对型号、重新找报告、重新证明制造地址,Reliance带来的潜在效率不会自然落到企业身上。
SPICA建议把全球准入的底层资料重新组织为一个可复用的 Global Regulatory Evidence Core(GREC)。它不是一份官方要求的新文件,而是一套内部监管主数据与证据治理方法:让不同市场从同一套“主数据 + 核心证据 + 变更记录”中取用,再叠加当地差异。

图4|SPICA提出的GREC七层结构:越往上,越依赖前面主数据和证据的一致性。
|
为什么把“产品与主体主数据”放在最底层? 因为 reliance 首先要解决“你申请的到底是不是同一个产品”。如果企业连制造商名称、生产地址、型号、品牌、预期用途、软件版本、标签版本都没有全球统一的控制逻辑,再强的测试和临床证据也可能在跨市场复用时被卡在身份核验环节。 |
08 COMMON FAILURE MODES
最容易把“可复用证据”做废的四种做法
01 只管拿证,不管“同一产品”的全球主数据
不同国家申报时临时改型号、品牌、预期用途或制造地址,短期看只是文件差异,长期却会形成无法自动桥接的监管身份碎片。Reliance越普及,这类碎片的成本越高。
02 测试按单一市场最低要求做,没有预留跨市场共同需求
例如生物相容性、灭菌、运输、EMC、电气安全、软件验证、网络安全或临床证据,如果前期没有把多个目标市场的共同标准和最严要求映射出来,后续通常会出现补测、重测或无法桥接。
03 认为“同一个产品”就不需要差异论证
包装、标签、配方/材料、附件、软件版本、生产场地、尺寸范围、适应症措辞都可能构成需要解释的差异。真正专业的做法不是说“它们一样”,而是建立 Product Sameness / Equivalence Matrix,逐项证明为什么这些差异不影响参考监管结论。
04 拿到首证后,变更管理没有考虑其他市场
Reliance并不是一次性的“首证复用”。IMDRF要求监管机构考虑后续变更、撤市、召回等信息如何影响依赖资格。企业如果改材料、改供应商、改软件、改制造场地,只看首证市场是否需要报备,而没有同步评估其他目标市场,就会在未来的注册、续证或变更中出现证据断裂。
|
一个简单判断标准 如果企业今天无法用一张表回答“美国版、欧盟版、澳洲版、沙特版是不是同一个产品,哪里一样、哪里不一样、每个差异用什么证据证明”,就还没有真正进入“证据资产管理”阶段。 |
09 MARKET SEQUENCING
全球注册顺序,需要从“销售优先级”升级为“证据杠杆优先级”
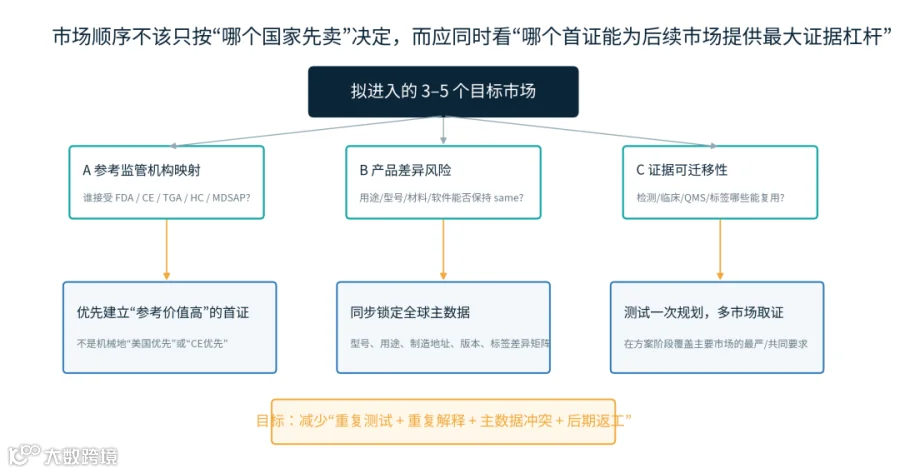
图5|SPICA建议在市场排序时同时计算“商业优先级”和“首证的监管杠杆价值”。
这并不意味着所有产品都应“先做FDA”,也不意味着CE永远是最佳首证。最优顺序取决于产品风险、技术路线、企业现有证据和目标市场的 reliance / recognition 规则。
规划问题 |
为什么重要 |
未来3–5个目标市场分别认可/参考哪些监管机构? |
决定首证是否能成为后续市场的reference evidence。 |
目标市场要求的是“批准证书”、公开摘要、审评报告、QMS证据还是自由销售/出口证明? |
同一个FDA状态,不同国家可引用的证据层级可能完全不同。 |
拟进入各国的产品能否保持相同 intended use / indications / model configuration? |
直接影响 sameness 和 abridged/optimized route 的可用性。 |
哪些测试/临床证据可以一次设计覆盖多个市场? |
决定是否能真正减少重复测试与资料返工。 |
未来的材料、软件、供应商、场地变更如何统一治理? |
避免首证一变,后续市场的证据链全部断裂。 |
10 ACTION CHECKLIST
准备第一套“可复用证据包”之前,企业至少要回答这12个问题
A |
B |
01 全球范围内制造商法定名称、注册地址、生产地址是否完全受控? |
02 产品名称、品牌、型号、规格、包装层级是否有统一主数据和版本号? |
03 预期用途、适应症、目标人群、使用环境是否有全球基准版本? |
04 不同市场的标签/IFU差异是否能追溯到法规原因,而不是业务临时修改? |
05 材料、关键部件、软件版本、算法版本、附件是否建立配置清单? |
06 现有测试报告能覆盖哪些型号/规格?代表型号选择是否有桥接依据? |
07 生物相容性、灭菌、包装、运输、EMC/电气、软件/网络安全证据是否可跨市场引用? |
08 临床/性能证据的产品版本与拟申报型号是否一致? |
09 QMS、审核/检查与具体制造场地、产品范围是否对应? |
10 现有FDA/CE/TGA/HC等证据能否被官方数据库或公开文档核验? |
11 召回、不良事件、投诉、CAPA和PMS信息是否能形成统一的全球安全状态? |
12 任何变更发生时,是否有机制同步评估对所有已上市/拟上市国家的影响? |
|
SPICA建议的项目启动顺序 先做“目标市场依赖映射” → 再锁定“全球产品主数据” → 再设计“核心证据包” → 最后才进入各国家/地区的本地化申报。这样做的价值,不是把所有国家做成一套文件,而是让每次新增市场都尽可能复用已经完成的高质量证据。 |
11 WHO WILL FEEL IT FIRST
哪些产品和企业,最应该现在就重构证据体系?
产品/企业类型 |
Reliance逻辑下最值得提前做的事 |
多型号一次性耗材 / 无菌器械 |
统一型号族、材料、灭菌、包装与代表型号策略;避免不同市场任意拆分型号造成证据碎片。 |
有源/电气医疗器械 |
以IEC 60601、EMC、软件、网络安全为核心建立跨市场测试矩阵,控制硬件/软件版本差异。 |
SaMD / AI / 数字健康 |
严控软件版本、算法/模型版本、PCCP/变更逻辑、临床性能与上市后真实世界监测的对应关系。 |
IVD |
重点管理预期用途、样本类型、分析性能、临床性能、仪器/试剂组合以及不同市场的风险分类差异。 |
高风险植入/介入器械 |
提前统一临床证据、长期安全性、材料/设计版本、制造过程和上市后随访框架。 |
计划进入5个以上国家的出口型企业 |
优先建立主数据治理、全球证据目录、证书/数据库核验台账和变更影响矩阵。 |
尤其值得注意:未来“首证选择”可能成为产品开发决策的一部分
当一个目标市场明确接受FDA、TGA、Health Canada或其他参考监管机构的证据时,企业的“第一市场”就不仅仅是销售决策,还会影响后续多国注册能否走 abridged / optimized / reliance-based pathway。首证、测试和产品配置如果前期设计得好,后续市场可能显著减少重复工作;如果设计得差,企业会拿着很多证书,却仍然需要从头解释。
|
一句话总结 未来全球准入真正可规模化的能力,不是“会做很多国家”,而是“能把一套高质量监管证据,用可核验、可解释、可控制的方式复用到很多国家”。 |
12 BOUNDARIES
FDA门户上线,不意味着以下五件事
01 |
不意味着FDA证书成为“全球通行证” |
每个 relying authority 仍保持独立责任和最终决策权。 |
02 |
不意味着所有国家都会建立FDA-based reliance |
是否允许 reliance 取决于本国法律、政策与监管能力。 |
03 |
不意味着所有医疗器械都适用相同简化程度 |
不同风险等级、技术类别、公共卫生情形可能采用完全不同的路径。 |
04 |
不意味着本地法规、标签、代表/进口商、费用等要求消失 |
Reliance主要减少重复评估,不等于消除当地市场准入义务。 |
05 |
不意味着FDA一定比CE或其他证据“更高级” |
哪个参考监管证据最有用,应由目标市场的具体规则决定,而不是做抽象排名。 |
|
为什么边界要写得这么清楚? 因为“Regulatory Reliance”非常容易被市场宣传写成“互认”“免审”“拿一证走全球”。这类表述短期吸睛,但会在真实项目中制造错误预期。专业咨询的价值恰恰在于:识别哪些证据真的能复用、能复用到什么程度、还缺什么当地要求。 |
13 SPICA VIEW
结论:全球医疗器械注册,正在从“证书管理”走向“证据架构管理”
FDA CDRH Regulatory Reliance Portal本身不会让一家中国医疗器械企业明天少做一半注册工作。但它释放了一个清晰且可验证的方向:监管机构正在越来越系统地思考,如何利用其他可信监管机构已经完成的工作,减少无意义的重复审查。
对企业而言,这意味着最重要的准备不是追逐“哪个国家又出了一个快速通道”,而是提前把自己的产品、主体、测试、临床、质量体系、证书和上市后信息整理成一套能够被多个监管体系理解和核验的证据架构。
|
SPICA的判断 未来真正能拉开全球市场准入效率差距的,不是企业“有多少张证”,而是这些证背后的产品身份、技术证据、QMS与上市后信息能否长期保持一致、可追溯、可验证、可桥接。证书是结果;证据资产和变更治理,才是可持续复制的能力。 |
SPICA可支持的相关工作
• 全球目标市场 Regulatory Reliance / Recognition / Abridged Route 映射与首证路径设计;
• FDA 510(k) / De Novo / PMA、EU MDR/IVDR、TGA、Health Canada、SFDA及其他市场准入策略;
• Global Product Master Data、型号/规格/预期用途/制造地址一致性治理;
• Product Sameness / Equivalence Matrix 与多市场桥接论证;
• 跨市场检测与临床证据矩阵、生物相容性/灭菌/EMC/软件/网络安全等一次规划;
• CFG / CFS / 公开数据库核验、MDSAP / QMS / Inspection证据梳理;
• 多国变更影响评估、PMS与全球注册证据维护。
SPICA Medical Device Global Market Access & Compliance |
上海角宿企业管理咨询有限公司 021-20960309 | info@spicagloble.com |