


许多企业在规划欧盟市场时,对药品入欧的完整流程和QP制度了解有限。可能听说过QP认证,但不清楚它在全局中处于什么位置,也不确定前面需要做什么准备、后面还有哪些合规要求。——归根结底,缺的是从临床到商业化、从上市许可到持续合规的全局视角。
QP(Qualified Person,质量受权人)是欧盟药品法规中的法定角色。简单来说,任何药品要进入欧盟市场,都必须经过QP的认证(certification)和放行(release)。
进入欧盟的药品分为临床试验用药品(IMP)和已上市药品。对于IMP,临床试验可在欧盟境内或境外开展。但在实际操作中,仅凭中国人群的临床数据通常难以满足欧盟的要求——要想走通这条路,最终还是要在欧盟境内完成临床试验。
基于上述情况,我们整理了一张药品进入欧盟的流程图,帮你理清从临床到上市的合规脉络。

(红色字体为gempex德恩咨询提供服务的环节:
QP审计与GMP合规)

实际操作中,企业普遍关心两个问题:
A1
不能。不同QP之间没有自动互认机制。前期的审计能否被后续QP采信,取决于审计执行方是否经QP认可,以及审计报告的信息颗粒度是否充分。
关于审计报告的“信息颗粒度”如何影响QP的采信决策,我们之前专门写过一篇文章,感兴趣的读者可以点击阅读:《为什么一家欧洲药企愿意为同一套审计报告支付更高的费用?》
A2
从审计启动到取得QP符合性声明(QPD),最短约需2.5至3个月。如产品在效期内,还可尝试将质量体系和产品工艺两道程序合并为一次完成,进一步缩短时间。
看完上面的流程图,QP认证的位置应该清晰了。无论是IMP还是已上市药品,都绕不开QP认证这一关。许多企业往往到了这个环节才发现准备不足。
QP认证涉及环节多、周期长,提前规划并借助专业团队的力量,能让整个过程事半功倍。
gempex德恩咨询
提供覆盖全流程的QP服务
我们已累计执行30+QP相关项目。执行团队分布德国、瑞士、中国三地,可承接全球审计项目。其中,Dr.Frank拥有超25年制药行业经验,长期担任疫苗、单抗、ADC、血液制品、细胞及基因治疗、API等产品的欧盟QP放行资质。中国专家团队在EU QP审计、FDA及NMPA检查支持方面,也积累了多年实战经验。
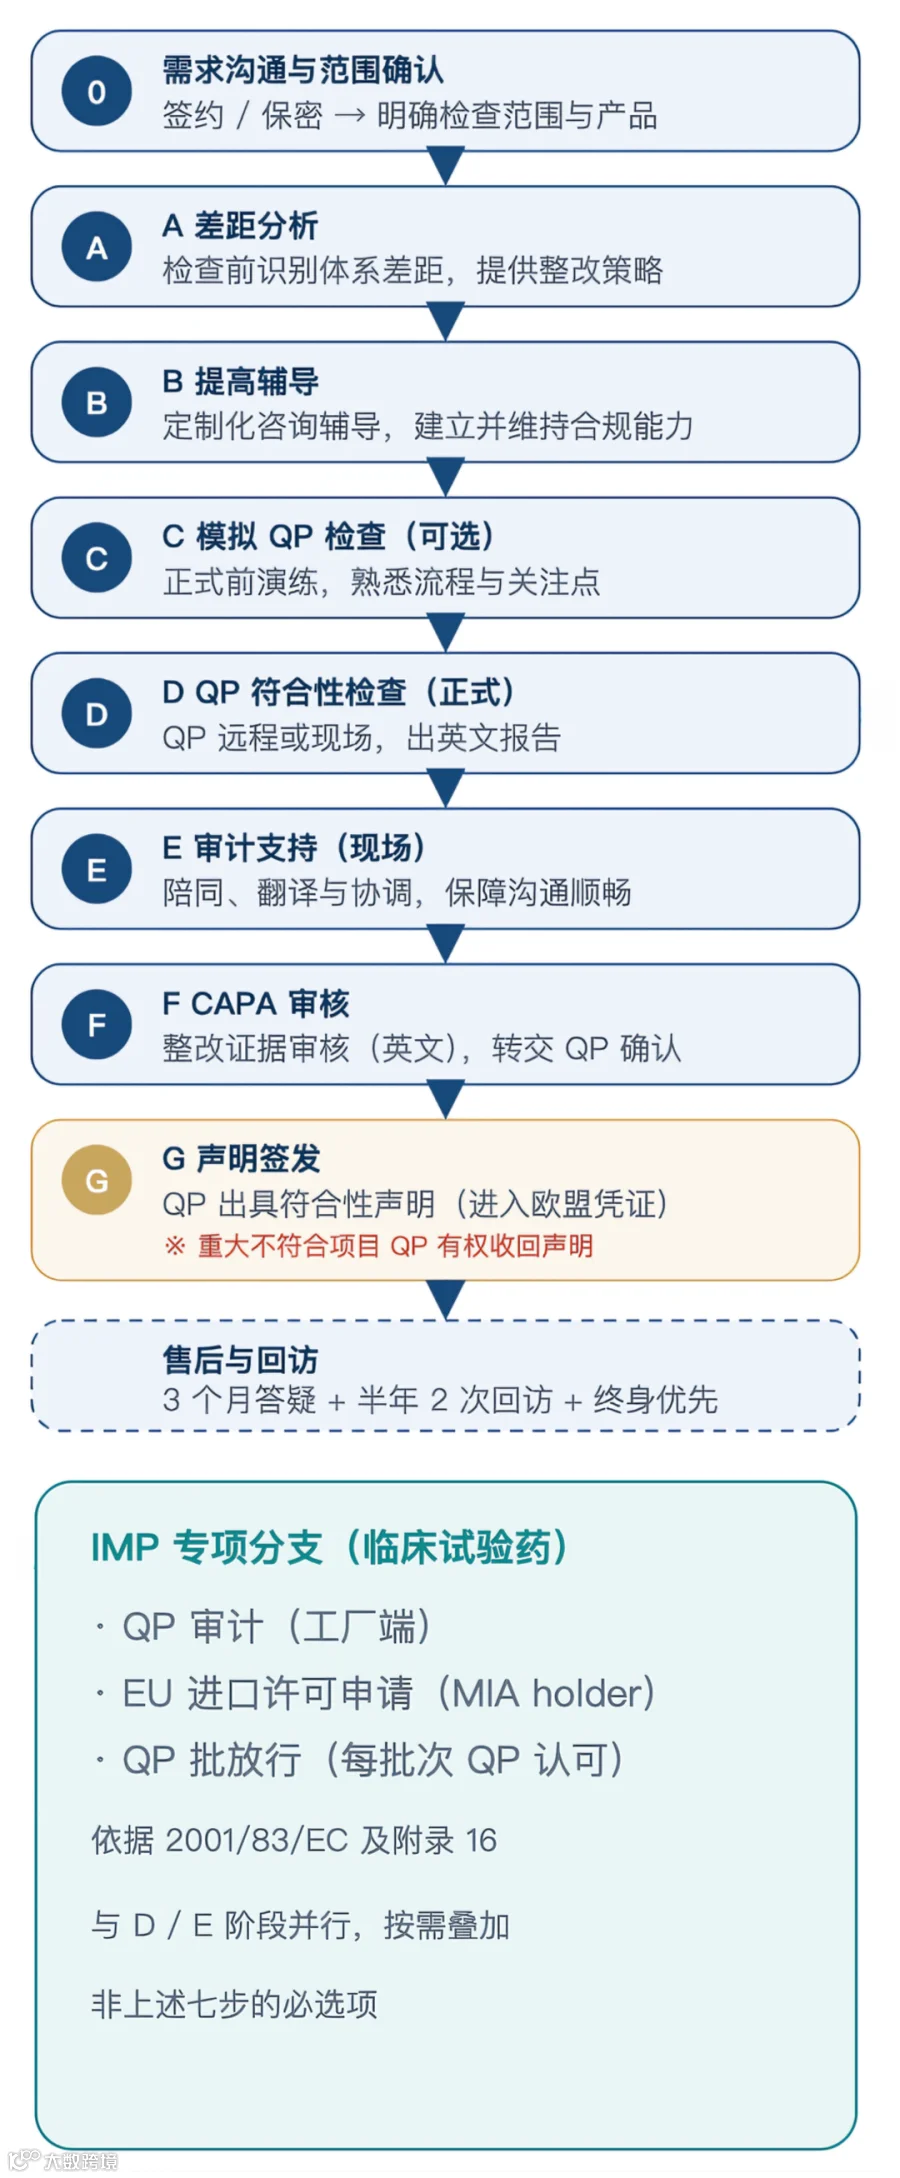
(EU QP 符合性服务 · 七步标准流程)
我们的优势
POINT
01
权威与认可
合作的EU QP具行业影响力与高认可度,QPD被欧洲买方与放行QP广泛采信。
QP资质涵盖生物制剂、无菌产品、口服固体、ADC、ATMP、CGT、血液制品、高活产品、API等。
POINT
02
全周期陪伴
差距分析、提高辅导、模拟检查、符合性检查、审计支持、CAPA审核、声明签发、售后回访,全周期闭环服务。
QP的行业经验可为企业注入国际水平的知识、能力与做法,不止于「拿一张声明」。
POINT
03
落地与可执行
德恩专家熟悉EU QP检查流程,多次代表QP实施检查并通过资质认定。
「QP远程或现场」模式,兼顾权威性与本地沟通效率,降低企业负担。
此外,在物流运输与仓储环节,我们也有成熟的合作伙伴网络,可根据需求协助对接。如需了解更多,欢迎联系我们。
法规依据:
人用药品共同体法典 Directive 2001/83/EC
欧盟药品GMP指南 EudraLex Volume 4
欧盟集中审评程序法规 Regulation (EC) No 726/2004
欧盟上市许可变更法规 Commission Regulation (EC) No 1234/2008
临床试验法规 CTR (EU) No 536/2014
IMP GMP实施细则 Commission Delegated Regulation (EU) 2017/1569
申办方放行指南 EMA/INS/GMP/258937/2022
#QP #QP审计 #QP认证 #GMP合规
#药品进入欧盟流程 #药品欧盟准入

关注“二维码”,或邮箱/电话联系我们

服务热线:400 166 2002
邮箱:info-cn@gempex.com

gempex德恩咨询深耕GMP合规领域24年,致力于为全球的生命科学企业提供合规、高效及可执行的GMP解决方案,帮助制药、生物技术、ATMP、原料药、原辅包、医疗器械等各方达到NMPA、EU、FDA、PIC/S等GMP标准,减少合规及药品安全风险。
目前,我们拥有60多位经验丰富的GMP专家,全球累计执行项目超过5000个,累计为1000多个客户提供专业服务,业务遍布20多个国家,并与众多知名药企建立了长期的合作关系。


点赞
分享
收藏